



Präzise Metallanalyse mittels Optischer Emissionsspektroskopie (OES)
Metallanalyse durch Optische Emissionsspektroskopie
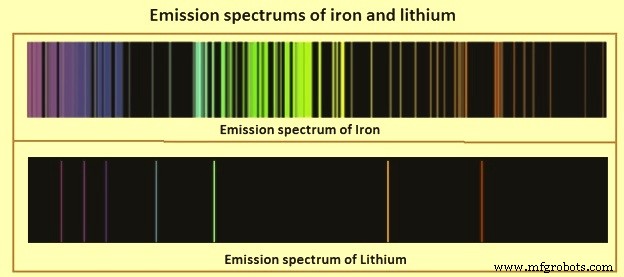
Optische Emissionsspektroskopie-Verfahren haben ihren Ursprung in Experimenten aus der Mitte des 19. Jahrhunderts, gehören jedoch bis heute zu den nützlichsten und flexibelsten Methoden der elementaren Analyse. Freie Atome emittieren Licht in einer Reihe schmaler Wellenlängenintervalle, wenn sie in eine energiereiche Umgebung gebracht werden. Diese Intervalle, als Emissionslinien bezeichnet, bilden ein Muster, das als Emissionsspektrum bekannt ist und charakteristisch für das emittierende Atom ist. Die Intensitäten der Linien sind normalerweise proportional zur Anzahl der emittierenden Atome. Das Vorhandensein eines Elements in einer Probe wird durch das Auftreten einer oder mehrerer seiner charakteristischen Linien im Licht der Anregungsquelle angezeigt. Die Konzentration dieses Elements kann durch Messung der Linienintensitäten bestimmt werden. Somit bildet das charakteristische Emissionsspektrum die Grundlage für die qualitative Elementaranalyse, während die Messung der Intensitäten der Emissionslinien die Basis der quantitativen Elementaranalyse darstellt. Abbildung 1 zeigt die Emissionsspektren für Eisen und Lithium.
Ein Optisches Emissionsspektroskop (auch Optisches Emissionsspektrometer genannt) wird üblicherweise eingesetzt für: (i) die quantitative Bestimmung von Haupt- und Spurenelementen in verschiedenen Probenarten, und (ii) die qualitative Elementaranalyse. Anwendungsbeispiele umfassen: (i) schnelle Bestimmung der Konzentrationen von Legierungselementen in Stählen und anderen Legierungen, (ii) Elementaranalyse geologischer Materialien, (iii) Bestimmung von Spurenverunreinigungen in Halbleitermaterialien, (iv) Verschleißmetallanalysen in Ölen, (v) Bestimmung von Alkali- und Erdalkalikonzentrationen in wässrigen Proben, und (vi) Bestimmung von Calcium in Zement.
Proben liegen in Form von leitenden Festkörpern (Lichtbögen, Funken, Glimmentladungen), Pulvern (Lichtbögen) und Lösungen (Flammen) vor. Die Probenmenge variiert je nach spezifischer Technik zwischen ca. 0,000001 Gramm und mehreren Gramm. Die Probenvorbereitung erfolgt durch Zerspanen oder Schleifen (Metalle), Auflösen (für Flammen) und Aufschluss oder Aschen (organische Proben).
Einschränkungen der optischen Emissionsspektroskopie
- Einige Elemente sind schwierig oder unmöglich zu bestimmen, wie Stickstoff, Sauerstoff, Wasserstoff, Halogene und Edelgase.
- Die Probenform muss mit der jeweiligen Technik kompatibel sein.
- Alle Methoden liefern matrixabhängige Antworten.
Die geschätzte Analysezeit reicht von 30 Sekunden bis zu mehreren Stunden, abhängig von den Anforderungen der Probenvorbereitung.
Fähigkeiten verwandter Techniken
- Röntgenfluoreszenz: Für Haupt- und Nebenelementanalyse; benötigt anspruchsvolle Datenreduktion für quantitative Analysen; ungeeignet für Leichtelemente (Ordnungszahl < 9).
- ICP-OES (induktiv gekoppeltes Plasma): Schnelle quantitative Elementaranalyse mit Nachweisgrenzen im ppb-Bereich; Proben müssen in Lösung vorliegen; ungeeignet für Wasserstoff, Stickstoff, Sauerstoff, Halogenide und Edelgase.
- DC-Plasma-Emissionsspektroskopie: Vergleichbare Leistung wie ICP-OES.
- Atomabsorptionsspektroskopie: Einkanal-Technik, ineffizient für Mehrstoffanalyse, aber günstige Empfindlichkeit und Präzision für die meisten Elemente.
Im weiteren Sinne umfasst die optische Emissionsspektroskopie auch die ICP-OES, die ein ICP als Anregungsquelle nutzt. Die Begriffe „optische Emissionsspektroskopie“ beziehen sich jedoch normalerweise auf Verfahren mit Funkenentladung, Gleichstromlichtbogen, Glimmentladung oder Flammenquelle zur Erzeugung der Anregungsentladung. In diesem Artikel wird die optische Spektroskopie mit Funkenentladung behandelt, da sie in der Stahlindustrie eingesetzt wird.
Viele optische Emissionsspektroskope verfügen über eine „Pulsverteilungsanalyse“ (PDA), um die Messwiederholbarkeit (Genauigkeit) zu verbessern. Dieses Verfahren umfasst die statistische Auswertung der durch Funkenentladungen in Argonatmosphäre erzeugten Emissionsspektren. Das optische Emissionsspektroskop ermöglicht eine schnelle Elementaranalyse fester Metallproben und ist damit unverzichtbar für die Qualitätskontrolle in der Stahlerzeugung.
Allgemeine Prinzipien
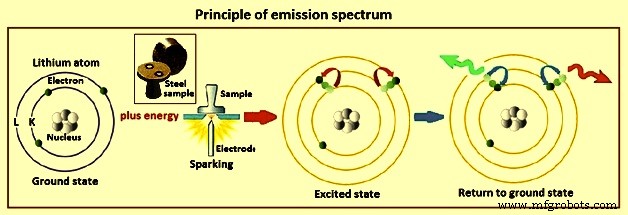
Das charakteristische Spektrum eines Atoms spiegelt dessen elektronische Struktur wider. Änderungen in der Energie der Valenz- oder Außenschalenelektronen führen zu den in der Emissionsspektroskopie genutzten Atomlinien. Jedes Atom hat einen Grundzustand, in dem alle Elektronen Positionen minimaler potentieller Energie einnehmen. Nimmt ein Atom Energie auf, können ein oder mehrere äußere Elektronen in höhere Energieniveaus angeregt werden, was einen angeregten Zustand erzeugt. Die Energie eines Atomzustands ist eine Funktion der Energien der einzelnen Elektronen und der Energieänderungen durch Wechselwirkungen zwischen den Elektronen. Jede mögliche Kombination von Elektronenkonfigurationen ergibt einen spektroskopischen Term, der den Zustand des Atoms beschreibt. Abbildung 2 veranschaulicht das Prinzip des Emissionsspektrums am Beispiel eines Lithiumatoms.
Elektronenenergieniveaus
Die einfachsten Atome, wie Wasserstoff und Alkalimetalle, besitzen nur ein Elektron außerhalb einer gefüllten Schale. Die einfachen Elektronenkonfigurationen dieser Atome erzeugen mehrere mögliche Terme. Atomare Emissionslinien entstehen, wenn das Atom einen spontanen Übergang von einem angeregten Zustand in einen niedrigeren Energiezustand durchläuft. Nicht alle möglichen Zustandsübergänge erzeugen Emissionslinien. Nur Übergänge, die quantenmechanisch abgeleiteten Selektionsregeln gehorchen, erfolgen spontan. Verschiedene Faktoren steuern die relativen Intensitäten der Linien. Übergänge zwischen einem niedrig angeregten Zustand und dem Grundzustand, sogenannte Resonanzübergänge, liefern in der Regel die intensivste Emission.
Die Energie des angeregten Elektrons steigt mit abnehmendem Abstand zwischen den angeregten Zuständen, bis sie eine Ionisationsgrenze erreicht. An diesem Punkt ist das Elektron nicht mehr an das Atom gebunden und kann einen kontinuierlichen Energiebereich annehmen. Solche ungebundenen Elektronen können Übergänge in gebundene Zustände durchlaufen. Da der obere Zustand des Übergangs nicht auf diskrete Werte beschränkt ist, erstreckt sich das Licht solcher Übergänge kontinuierlich über einen Wellenlängenbereich.
Die Ionisationsgrenze des Atoms entspricht dem Grundzustand des einfach geladenen Ions. Anregung der verbleibenden gebundenen Elektronen liefert ein neues Termsystem und einen neuen Liniensatz. Ionisation und Anregung können fortgesetzt werden, bis ein Atom vollständig von seinen Elektronen befreit ist. In praktischen Emissionsquellen schreitet die Ionisation selten über die Entfernung von zwei Elektronen hinaus, und in den meisten Fällen muss nur die erste Ionisationsstufe berücksichtigt werden. Allerdings wird in der Analyse häufig eine Linie des ersten Ionenspektrums anstelle einer neutralen Atomlinie verwendet.
Spektrale Überlagerung
Die Nutzung atomarer Emission für die Elementaranalyse erfordert die Messbarkeit der Emissionsintensität einer interessierenden Linie unabhängig von überlagerter Emission anderer Spezies in der Probe. Die Wahrscheinlichkeit unerwünschter Überlagerung hängt von der Anzahl der Linien im Spektrum und der Wellenlängenausdehnung oder Linienbreite jedes Übergangs ab. Wenn alle atomaren Termsysteme so einfach wären wie das des Lithiums (Abb. 2), wäre die Wahrscheinlichkeit spektraler Überlagerung gering. Lithium ist jedoch eines der einfachsten Atome.
Atome mit komplexerer elektronischer Struktur erzeugen entsprechend komplexe Emissionsspektren. Das Eisenspektrum (Abb. 1) exemplifiziert diese spektrale Komplexität. Das Spektrum einer Ionisationsstufe eines einzelnen Elements kann bei ausreichender Anregungsenergie aus hunderten Emissionslinien bestehen. Die Komplexität verstärkt sich, wenn mehrere Elemente in einer Probe vorhanden sind, die jeweils neutrale und ionische Spektren erzeugen.
Linienverbreiterung
Spektrale Komplexität wäre kein Problem, wenn in der Praxis jede Emissionslinie streng monochromatisch wäre und Instrumente mit unendlicher spektraler Auflösung verfügbar wären. Die einem elektronischen Term zugeordnete Energie ist nicht exakt definiert, sondern über einen Wertebereich gestreut. Die Unschärfe der Energieniveaus zeigt sich im Emissionsspektrum als Wellenlängenverbreiterung der Emissionslinien. Mehrere Faktoren bestimmen die Größenordnung der Energiespreizung. Für die Emissionsspektroskopie am wichtigsten sind häufige Stöße des emittierenden Atoms oder Ions mit anderen Spezies in der Anregungsquelle sowie die Platzierung des Emitters in einem inhomogenen elektrischen Feld.
Die erste Art der Linienverbreiterung ist die Stoßverbreiterung, die zweite die Stark-Verbreiterung. Eine dritte Art, die Doppler-Verbreiterung, resultiert aus der Bewegung der emittierenden Spezies relativ zum Detektor. Für eine feste Übergangsenergie liegt die von einem auf den Detektor zu bewegten Atom emittierte Strahlung bei kürzeren Wellenlängen als die eines ruhenden Atoms. Die Emission eines sich entfernenden Atoms liegt bei längeren Wellenlängen. Die relative Größe dieser drei Linienverbreiterungsbeiträge hängt stark von der Art der die Emission anregenden Quelle ab. Der Stoßbeitrag zur Linienbreite ist hauptsächlich eine Funktion des Quelldrucks. Der Doppler-Beitrag für ein gegebenes Element hängt von der Quelltemperatur ab. Die Größe des Stark-Beitrags hängt von der Dichte der geladenen Spezies in der Nähe des Emitters ab.
Selbstabsorption
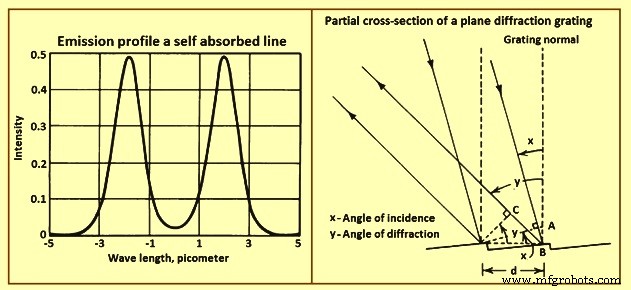
Atomare Linienprofile, die durch die oben genannten Effekte erzeugt werden, können durch Selbstabsorption verändert werden. Bei hohen Konzentrationen von Atomen in der spektroskopischen Quelle ist die Wahrscheinlichkeit groß, dass die von einem Atom emittierte Strahlung von einem anderen Atom desselben Typs absorbiert wird. Die Absorptionswahrscheinlichkeit ist bei Wellenlängen nahe dem Linienzentrum größer als nahe den Flügeln. Die unter solchen Bedingungen beobachteten Emissionsprofile sind flacher und breiter als jene ohne Selbstabsorption. Befinden sich die absorbierenden Atome bei niedrigerer Temperatur als die emittierenden Atome, ergibt sich ein Linienprofil wie in Abbildung 3 dargestellt. Das Doppler-Absorptionsprofil der kälteren Absorber ist schmaler als das Emissionsprofil der heißeren Emitter. Dies nennt man Selbstumkehr.
Molekulare Emission
Der energetische Emissionsbereich einer spektroskopischen Quelle kann neben freien Atomen auch kleine Moleküle enthalten. Wie Atome erzeugen Moleküle optische Emission, die Änderungen in den Energien der äußeren Elektronen des Moleküls widerspiegelt. Im Gegensatz zu Atomen besitzen Moleküle zahlreiche振动- und Rotationsniveaus, die mit jedem elektronischen Zustand assoziiert sind. Jeder elektronische Übergang im Molekül erzeugt ein Emissionsband, das aus Einzellinien besteht, die die振动- und Rotationsstruktur der beteiligten elektronischen Zustände reflektieren.
Molekulare Bänder erscheinen in einem aufgezeichneten Spektrum als intensive Kanten, aus denen sich bei höheren oder niedrigeren Wellenlängen weniger intensive Linien mit einem Abstand entwickeln, der mit der Entfernung von der Kante zunimmt. Die Kante ist der Bandkopf. Aus vielen eng beieinander liegenden Linien zusammengesetzt, können molekulare Bänder einen Spektralbereich dominieren und die Detektion von Emissionen anderer Spezies in diesem Bereich erschweren. Emissionsquellen werden häufig so gestaltet, dass molekulare Emission minimiert wird. Seltener werden Bandintensitäten anstelle von Atomlinienintensitäten zur Konzentrationsmessung genutzt.
Optische Systeme
Atomare Emission ist analytisch nur insoweit nützlich, als die Emission einer atomaren Spezies gemessen und ihre Intensität unabhängig von Emissionen anderer Quellen aufgezeichnet werden kann. Diese Detektion und Quantifizierung erfordert hochauflösende wellenlängenselektierende Instrumente. Zuvor muss das Licht jedoch effizient gesammelt werden, manchmal nur aus einem isolierten Bereich in einer räumlich heterogenen Emissionsquelle.
Wellenlängenselektierende Instrumente
Das Schlüsselelement moderner wellenlängenselektierender Instrumente ist das Beugungsgitter, eine präzise geformte reflektierende Oberfläche mit vielen eng beieinander liegenden parallelen Rillen. Ein Teilquerschnitt eines Beugungsgitters ist in Abbildung 3 dargestellt. Parallele Lichtstrahlen treffen auf benachbarte Rillen des Gitters. Die einfallenden Strahlen sind untereinander in Phase. Die vom Gitter gestreuten Strahlen haben unterschiedliche Wege zurückgelegt. Der Unterschied in den Weglängen beträgt AB + BC.
Bei Winkeln, die einen Wegunterschied ergeben, der ein ganzzahliges Vielfaches der Wellenlänge ist, sind die austretenden Strahlen in Phase, und Licht wird an diesem Winkel gebeugt. Bei anderen Winkeln sind die austretenden Strahlen außer Phase, und destruktive Interferenz tritt auf. Die Beugungswinkel für eine gegebene Wellenlänge lassen sich bestimmen, indem man beachtet, dass AB = d sin x und BC = d sin y gilt, wobei d der Gitterrillenabstand, x der Einfallswinkel und y der Beugungswinkel ist. Die Beugungsbedingung lautet: m·λ = d·(sin x ± sin y). Das Minuszeichen gilt, wenn einfallender und gebeugter Strahl auf gegenüberliegenden Seiten der Gitternormalen liegen.
Für die Emissionsspektroskopie werden normalerweise zwei Arten von Wellensortiergeräten verwendet (Abb. 4). Das erste, der Gittermonochromator, dient der einkanaligen Strahlungsdetektion. Abbildung 4 zeigt den Lichtweg durch einen Czerny-Turner-Monochromator, eine typische Konfiguration. Licht tritt durch den Eintrittsspalt ein und gelangt zum Kollimatorspiegel. Das kollimierte Licht trifft auf das ebene Beugungsgitter und wird in einem von seiner Wellenlänge abhängigen Winkel gebeugt. Ein Teil des Lichts wird in Winkel gebeugt, sodass es den Fokussierspiegel trifft. Es wird dann fokussiert, um ein Array von Eintrittsspaltbildern in der Brennebene des Monochromators zu bilden. Die Position eines Spaltbildes im Array hängt vom Winkel ab, unter dem das es bildende Licht das Gitter verließ. Die Wellenlänge des auf dem Austrittsspalt zentrierten Bildes ergibt sich aus der Gleichung m·λ = 2d·sin q·cos p, wobei q der Drehwinkel des Gitters und p der Instrumentenwinkel ist (Winkel, den eine Linie durch das Gitterzentrum und den Spiegelmittelpunkt mit der Instrumentenmittellinie bildet). Die Beziehungen zwischen q, p und den Winkeln x, y der ersten Gleichung sind in Abb. 4 dargestellt. Während das Gitter rotiert, passieren Bilder verschiedener Wellenlängen nacheinander den Austrittsspalt und werden von einem Photomultiplier detektiert.
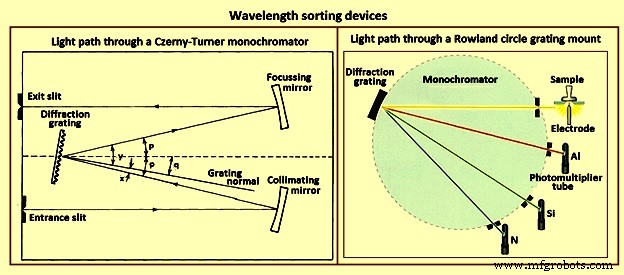
Die zweite allgemeine Art des Wellensorsorters ist der Polychromator. Die meisten Polychromatoren sind Variationen der Rowland-Kreis-Anordnung (Abb. 4). Das Beugungsgitter ist konkav mit einem Krümmungsradius R. Befindet sich ein Eintrittsspalt auf einem Kreis mit Radius R/2, der tangential zur Gitterfläche liegt, werden die gebeugten Spaltbilder um den Kreis fokussiert. Austrittsspalte und Photomultiplier können an Positionen auf der Fokalkurve platziert werden, die den Wellenlängen von Linien verschiedener Elemente entsprechen. So können Linienintensitäten von 40 bis über 60 Elementen – je nach Instrumentenfähigkeit – gleichzeitig bestimmt werden.
Alternativ kann ein Filmstreifen oder eine photographische Platte anstelle der Spalte und Photomultiplier in die Fokalkurve positioniert werden, wodurch der Polychromator zu einem Spektrografen wird. Ein gesamtes Emissionsspektrum kann in kurzer Zeit auf einer Platte oder einem Film aufgezeichnet werden. Die photographische Detektion erlaubt mehr Flexibilität bei der Linienauswahl und liefert mehr Informationen als die Kombination aus festen Spalten und Photomultipliern. Allerdings macht der Zeitaufwand für die Entwicklung des photographischen Mediums, das Auffinden der interessierenden Linien und das Aufzeichnen ihrer Intensitäten den Einsatz photographischer Geräte mühsam. Fortschritte in den Datenerfassungs- und Verarbeitungsfähigkeiten computergesteuerter Polychromatoren verdrängen spektrografische Instrumente zunehmend.
Die Sammeloptik eines spektroskopischen Instruments überträgt die Strahlungsleistung von der Quelle zum Detektor mit maximaler Effizienz und löst räumliche Heterogenitäten in der Emission der Quelle auf – oder mischt sie in manchen Fällen. Die erste Anforderung ist erfüllt, wenn Strahlung von der Quelle den Eintrittsspalt und die Kollimatoroptik des Spektrometers ausfüllt. Eine einfache Linse geeigneter Größe kann die Quelle auf den Eintrittsspalt abbilden mit ausreichender Vergrößerung, um ihn auszufüllen. Die Linsengröße wird so gewählt, dass die durch den Spalt hindurchtretende Strahlung gerade die Kollimatoroptik ausfüllt. Der Eintrittsspalt definiert damit den von dem System betrachteten Quellbereich, und jede Quellinhomogenität innerhalb dieses Bereichs wird auf den Detektor übertragen. Die photographische Detektion erfordert häufig räumliche Gleichmäßigkeit der Spaltbilder. Die gewünschte Gleichmäßigkeit wird erreicht, wenn die Quelle durch eine Linse nahe dem Spalt auf die Kollimatoroptik abgebildet wird. Weitere Linsen erzeugen dann ein Zwischenbild der Quelle an einer Blende zur räumlichen Auflösung.
Emissionsquellen
Eine Emissionslichtquelle muss die Probe aus einer leicht präparierbaren Form in einen atomaren Dampf überführen und diesen Dampf mit ausreichender Effizienz anregen, um ein messbares Emissionssignal der interessierenden Probenkomponenten zu erzeugen. Jeder der vier Emissionsquellentypen (Lichtbögen, Hochspannungsfunken, Glimmentladungen und Flammen) besitzt physikalische Charakteristika mit entsprechenden analytischen Vor- und Nachteilen.
Anregungsmechanismen
Die Eigenschaft einer Emissionsquelle, die am engsten mit ihren Anregungscharakteristika verknüpft ist, ist die Temperatur. Sie gibt die Menge der in der Quelle verfügbaren Energie an. Da Energie unterschiedlich auf verschiedene Spezies aufgeteilt werden kann, können unterschiedliche Temperaturen diese Aufteilung widerspiegeln. Gas kinetische Temperatur und Elektronentemperatur geben die kinetischen Energien der schweren Teilchen bzw. der Elektronen an. Anregungs- und Ionisationstemperaturen reflektieren den elektronischen Energiegehalt atomarer und molekularer Spezies.
Zusätzlich speichern Moleküle Energie in Rotations- und Schwingungsmodi, was sich als Schwingungs- und Rotations temperaturen ausdrückt. In vielen Quellumgebungen wird überschüssige Energie in einem Modus rasch ausgetauscht oder in einen anderen übertragen. In solchen Fällen sind alle oben genannten Temperaturen gleich, und die Quelle befindet sich im lokalen thermodynamischen Gleichgewicht (LTE). Besteht LTE, können Anregungsbedingungen ohne Verständnis der mikroskopischen Energietransfermechanismen beschrieben werden. Die Populationsverteilung unter den möglichen angeregten Zuständen für eine gegebene Spezies wird durch die Boltzmann-Gleichung gegeben.
Wenn LTE nicht vorliegt, muss eine vollständige Beschreibung der Anregung mikroskopische Stoßprozesse berücksichtigen, die einen gegebenen Energieniveau mit einer Effizienz anregen oder de-aktivieren können, die weit von der LTE-Vorhersage abweicht. Beispielsweise können in Niederdruckentladungen ein kleiner Teil der Elektronenpopulation eine weit höhere Temperatur als die Gastemperatur in der Entladung haben. Diese schnellen Elektronen können hochangeregte Atome oder Ionen in weit größerer Zahl erzeugen als unter LTE-Bedingungen. Die Anregungseffizienz in Nicht-LTE-Quellen hängt häufig von engen Übereinstimmungen in der kinetischen oder inneren Energie kollidierender Spezies ab und zeigt daher scharfe Variationen, wenn sich die chemische Zusammensetzung des Anregungsbereichs ändert.
Ideale Emissionsquelle
Die ideale Emissionsquelle probiert alle Materialien effizient unabhängig von ihrer Form und liefert Dampf in die Anregungszone mit einer Zusammensetzung, die direkt proportional zur Probenzusammensetzung ist. Die Anregung ist für alle Elemente gleichmäßig effizient. Sie erzeugt einfache Spektren, bei denen die gesamte Anregungsenergie in wenigen angeregten Zuständen konzentriert ist. Die Quelle erzeugt kein Hintergrundspektrum. Daher sind die analytischen Ergebnisse für gleiche Elementkonzentrationen in zwei Proben identisch, unabhängig von Unterschieden in der Konzentration anderer Probenbestandteile. Das heißt, Probenahme und Anregung weisen keine Matrixabhängigkeit auf.
Funkenquellen
Der Hochspannungsfunke ist eine intermittierende elektrische Entladung, gekennzeichnet durch Betriebsspannungen, die einen spontanen Durchbruch des analytischen Spalts bewirken, und hohe Ströme, die aus kapazitiv gespeicherter Energie im Entladungskreis resultieren. Abbildung 5 zeigt eine kontrollierte Wellenform-Funkenquelle, bestehend aus einem Hochspannungs-Ladekreis, einem Induktor-Kondensator-Schwingkreis mit Hochspannungsschalter und Wellenformschaltung, die den analytischen Spalt einbezieht.
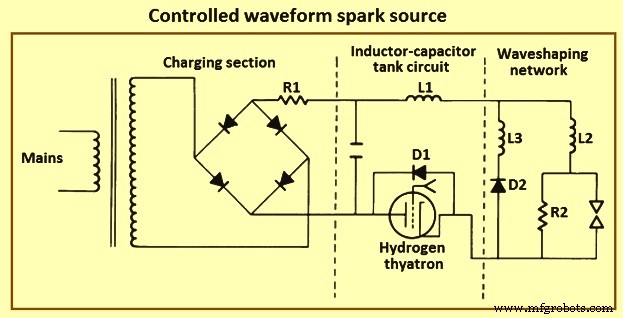
Der Schaltkreis erzeugt eine Reihe identischer Funkenentladungen mit präziser Kontrolle über Stromstärke, Richtung und Entladungsdauer. In der Praxis besteht der Ladeabschnitt des Schaltkreises einfach aus einem Hochspannungstransformator und einem Zweipunktgleichrichter. Der Funke wird zu Zeitpunkten ausgelöst, die vom Nulldurchgang der Wechselstrom-Ladewellenform verzögert sind, ausgewählt, um zu Beginn jeder Entladung die gleiche Kondensatorspannung zu erzeugen. Der Auslöser ist meist ein Wasserstoff-Thyratron oder ein hochspannungsgesteuerter Gleichrichter. Für eine gegebene Entladungsspannung bestimmen die relativen Werte der Induktivitäten und Kapazitäten die Form und Amplitude der Stromwellenform im Schwing- und Wellenformabschnitt des Schaltkreises. Für den analytischen Betrieb werden die Bauteilwerte normalerweise so gewählt, dass ein einrichtungsweiser Entladungsstrom mit Spitzenamplituden von 50 A bis 200 A und Dauern von 50 µs bis 150 µs bereitgestellt wird.
Analytische Einschränkungen
Der analytische Funkenspalt besteht typischerweise aus einer Wolframstift-Anode und einer Kathode aus dem zu analysierenden Material. Da die Probe eine der Elektroden bildet, ist die Analyse durch Funkenspektroskopie auf leitfähige Proben oder solche beschränkt, die leitfähig gemacht werden können. Die Analyse erfolgt normalerweise in einer Inertgasatmosphäre, die in einer geschlossenen Kammer oder als fließende Gasscheide bereitgestellt wird. Unstabilisiert schlagen die einzelnen Funken eines Zuges an unterschiedlichen Stellen auf der Probenelektrode ein und erzeugen ein mehrere Millimeter breites Brandmuster auf einer planaren Probe. Mit einer vom Anoden- zum Kathoden fließenden Argonscheide schlagen die Funken weit reproduzierbarer ein, und die Brandfläche verringert sich um den Faktor zehn.
Trifft ein Funke die Probenelektrode, schleudert rasche lokale Erwärmung Elektrodenmaterial in den Funkenspalt. Bei einem unstabilisierten Funken ist die Bahn des ausgeschleuderten Materials zufällig. Bei einem stabilisierten Funken breitet sich das Material als sich ausdehnender Zylinder um die Interelektrodenachse durch den Spalt aus. In beiden Fällen wird der Dampf während eines einzelnen Funkens verschiedenen Anregungsbedingungen ausgesetzt. Er durchläuft zunächst den energetischen Kathodenfleck, wo er mehrere Ionisationsstufen durchlaufen kann. Während er weiter aufsteigt, bleibt der Dampf im stromführenden Funkkanal hochangeregt, während der von der Interelektrodenachse entfernte Dampf weit weniger energiereiche Bedingungen erfährt. Der Strom in der Entladung steigt und fällt, was die Anregungsbedingungen markant verändert, zeitlich zusammenfallend mit der Bewegung des Probendampfs durch den Spalt.
Die zeitliche und räumliche Inhomogenität des Funkens schließt seine Charakterisierung in Form einer Anregungstemperatur aus. Emission wird zu unterschiedlichen Zeiten und Orten aus mehreren Ionisationsstufen des Probenmaterials und des Atmosphärengases erzeugt. Die dominierende Emissionsform ist häufig das erste Ionenspektrum. Linien des einfach geladenen Ions werden traditionell als Funkenlinien bezeichnet.
Änderungen in der Funkenemission erfolgen innerhalb von Mikrosekunden. Die Emission eines Funkenzugs variiert auch innerhalb von Minuten. Diese langfristige Änderung der Emissionsintensität, der „Sparking-off-Effekt“, spiegelt hauptsächlich Veränderungen der Probenelektrode wider, die durch wiederholtes Funken an ihrer Oberfläche verursacht werden. Chemische und physikalische Veränderungen der Elektrode tragen zum Sparking-off-Effekt bei. Daher hängt die genaue Form der Sparking-off-Kurven stark von den experimentellen Bedingungen ab.
Bei der Beschreibung des Sparking-off-Verhaltens sind Funkenquellenparameter (Kapazität, Spannung, Induktivität, Wiederholrate), Probenzusammensetzung, Phasenstruktur, Oberflächenbeschaffenheit, Funkengasatmosphäre und Brandfläche zu berücksichtigen. Besonders wichtig sind die Abhängigkeiten von Probenzusammensetzung und Phasenstruktur, was zeigt, dass die Emissionsergebnisse für ein Element stark matrixabhängig sind. Dies ist bedeutsam, wenn der Funke als analytische Emissionsquelle genutzt wird.
Minimierung unerwünschter Charakteristika
In der Funkenanalyse wurden diverse Verfahren eingeführt, um den Einfluss der Quellen-Nichtidealitäten zu minimieren. Sparking-off-Effekte werden traditionell dadurch behandelt, dass Emission erst aufgezeichnet wird, nachdem die größten Intensitätsänderungen eines Brands aufgetreten sind. Das Licht zum Detektor wird während einer Vorbrennperiode von typischerweise ca. 1 Minute blockiert, in der der Funke die frische Elektrodenoberfläche konditioniert. Ist der Funke positionsunstabil und probiert einen großen Bereich, bleibt die Emission nach der Vorbrennperiode für die meisten Elemente für die 30 Sekunden, die zur Aufzeichnung eines Emissionsspektrums nötig sind, ziemlich konstant.
Positionsstabile Funken erzeugen Sparking-off-Kurven, die im Zeitverlauf komprimiert sind im Vergleich zu denen unstabiler Entladungen. Anstatt auf einen stationären Wert anzusteigen, steigt die Emissionsintensität innerhalb weniger Sekunden auf ein Maximum, um dann auf einen relativ niedrigen Wert abzufallen. Die Emission wird mit fortschreitendem Brand zunehmend unregelmäßig. Der Emissionsgipfel während der ersten 2 Minuten des Brands enthält Informationen über die Konzentration eines Elements in der Probe und die Art der Matrix, in der das Element vorliegt.
Eine zusätzliche Kompensation für die Nichtidealität der Funkenquelle ist die Verwendung von Intensitätsverhältnissen statt unveränderter Emissionsintensitäten zur Anzeige der Elementkonzentration. Die Intensitäten von Linien von Minderbestandteilen werden mit Intensitäten eines Hauptmatrixbestandteils ins Verhältnis gesetzt. Beispielsweise werden in der Stahlanalyse die Linienintensitäten der Legierungselemente mit der Intensität einer Eisenlinie ins Verhältnis gesetzt. Dieses Verfahren kompensiert teilweise Schwankungen in Probenahme- und Anregungseffizienz von Probe zu Probe. Es impliziert die Annahme, dass Probenahme und Anregung des Referenzbestandteils dieselben Prozesse für die Minderbestandteile repräsentieren. Dies ist nicht immer der Fall, besonders wenn die Probe Einschlüsse enthält, die erheblich in der Konzentration vom Probenvolumen abweichen.
Die oben genannten Maßnahmen führen nicht zu zufriedenstellenden analytischen Ergebnissen, es sei denn, das Funkenspektrometer wird mit Standards kalibriert, die das unbekannte Probenmaterial in chemischer Zusammensetzung und physikalischer Form eng anpassen. Labore, die den Funken zur Analyse nutzen, müssen Standardsätze für jeden zu analysierenden Materialtyp bereithalten. Standards für Funkenuntersuchungen sind nicht leicht herzustellen und müssen generally gekauft werden.
Probenahme und Probenvorbereitung
Die Funkenquellenanregung ist die schnellste Methode zur elementaren Analyse eines Metalls oder einer Legierung. Proben werden aus flüssigem Stahl, Dünnblech, Halbzeug oder Fertigprodukten entnommen. Geschwindigkeit ist in der Stahlindustrie kritisch, da eine Schmelze aus einem Produktionsprobenofen entnommen, analysiert und die Konzentrationen der Legierungselemente innerhalb vorgegebener Bereiche angepasst werden müssen.
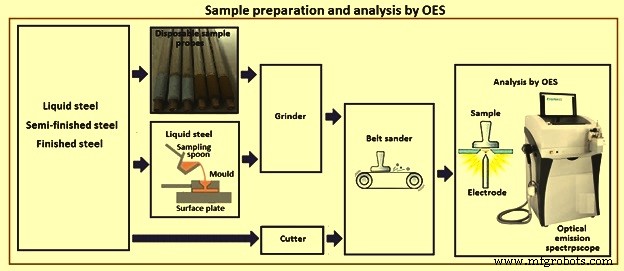
Bei der Probenahme von flüssigem Stahl wird entweder eine Probenlanze verwendet oder kleine Mengen flüssigen Stahls mit einem Probenlöffel in eine Gussform gegossen. Die Probe wird abgekühlt. Unnötige Teile werden mit einer Schleifmaschine oder einem Schneidgerät entfernt. Wenn Spurenelemente nicht untersucht werden, können eine Schleifmaschine oder ein Bandschleifer verwendet werden. Eine ebene Fläche wird auf der abgekühlten Probe geschliffen oder geschliffen und dann ohne weitere Vorbereitung in eine Funkenquelle gelegt. Um Kontamination zu minimieren, muss das Schleifrad oder das Band für jede Probe gewechselt werden. Die Analyse wird durchgeführt, und die Ergebnisse werden sofort an den Ofen übermittelt, wo entsprechende Anpassungen an der Zusammensetzung der Schmelze vorgenommen werden. Probenahme und Analyse benötigen höchstens wenige Minuten. Proben aus Halbzeug oder Fertigprodukten müssen mindestens 12 mm im Durchmesser betragen. Kleine stabförmige Proben können mit spezieller Ausrüstung analysiert werden. Abbildung 6 zeigt schematisch Probenahme, Probenvorbereitung und Analyse mittels Optischem Emissionsspektroskop.
Herstellungsprozess
- Schmiedekunst meistern: 16 wesentliche Techniken für Anfänger bis Profis
- Fortschrittliches UV-Photoemissionswerkzeug detektiert Oberflächenverunreinigungen für zuverlässige Luftfahrt-Klebung
- Mikroskopie-integrierte Spektroskopie: Präzise UV-Vis-NIR-Analyse von Mikroskalen-Proben
- Präzise Metallscherschneidlösungen für Stahl & Aluminium
- Blechstanzen: Kosteneffizienter Vorteil für die moderne Fertigung
- Blechstanzen verstehen: Prozess, Werkzeuge und Anwendungen
- Hochpräzise Lochblechmaschinen & ihre Anwendungen
- Gießereien verstehen: Wo Metall zu Bausteinen der modernen Industrie wird
- Dünnes Blech: Vielseitige Anwendungen von Edelstahl
- Blechrichten: Was es ist & warum es wichtig ist