



First-Prinzip-Analyse der Trägerbeweglichkeit in hydrogeniertem Graphen/h-BN Heterobilayern
Zusammenfassung
Hydrogeniertes Graphen (HG)/hexagonales Bornitrid (h-BN) Heterobilayer ist eine ideale Struktur für hochleistungsfähige Feldeffekttransistoren. In dieser Arbeit werden die Trägerbeweglichkeiten von HG/h-BN Heterobilayern basierend auf First-Prinzip-Rechnungen untersucht, indem der Einfluss des Stapelverhaltens zwischen HG und h-BN, der Wasserstoffbedeckung und des Hydrogenierungsmusters berücksichtigt wird. Bei gleichem Hydrogenierungsmuster nimmt die Elektronenbeweglichkeit monoton ab, wenn die Wasserstoffbedeckung zunimmt. Bei gleicher Wasserstoffbedeckung führen unterschiedliche Hydrogenierungsmuster zu signifikanten Beweglichkeitsänderungen. Für 25 % und 6,25 % HG beträgt die μe (ΓK) von 25 % Muster I 8985,85 cm2/(V s) und von 6,25 % Muster I 23.470,98 cm2/(V s), was viel höher ist als andere Muster. Gleichzeitig beeinflusst der h-BN-Substrat die Lochbeweglichkeiten signifikant, hat aber begrenzten Einfluss auf die Elektronenbeweglichkeiten. Die Lochbeweglichkeiten der Stapelverhalten I und II sind nahe an der von HG-Monolagen, aber viel niedriger als die der Stapelverhalten III und IV.
Einführung
Hydrogeniertes Graphen (HG) [1, 2] ist eines der vielversprechendsten Graphen-basierten Materialien. Es hat breite Aufmerksamkeit aufgrund seiner umfangreichen Anwendungen erregt, wie Wasserstoffspeicherung [3], Ferromagnetismus [4], Fluoreszenz [5] und thermische Rektifikation [6]. Im Gegensatz zu metallischem Graphen wird HG als Halbleiter mit einstellbarer Bandlücke vorhergesagt [7, 8]. Daher kann es als Kanalmaterial von Feldeffekttransistoren (FET) [9] verwendet werden. Exzellente FETs sollten eine ultrahohe Trägerbeweglichkeit des Kanalmaterials haben. Wie bekannt, hat der traditionelle SiO2 Substrat einen signifikanten negativen Effekt auf FET-Leistung [10]. Jüngste Studien zeigen, dass Monolagen hexagonales Bornitrid (h-BN) [11, 12] ein vielversprechender Kandidat für das Substrat von Graphen-basierten FETs ist. Monolagen h-BN und HG sind gitterangepasste Strukturen, was bessere Kontaktleistung anzeigt. Daher ist HG/h-BN Heterobilayer eine ideale Struktur des FET-Kanals. Leider gibt es nur wenige verwandte Studien zu den elektronischen Eigenschaften von HG/h-BN Heterobilayer-Strukturen. Die Trägerbeweglichkeitsleistung von HG/h-BN Heterobilayer ist noch eine offene Frage.
Die meisten aktuellen Studien zu HG widmen sich der Engineering der gewünschten elektronischen Eigenschaften via Hydrogenierung [13,14,15,16,17,18]. Gao et al. [13] untersuchten die Wasserstoffbedeckung und Konfigurationsabhängigkeit der Bandlücke von HG. Sahin et al. [14] verglichen den Effekt von Adatom-gemusterten (Hydrogenierung) und Loch-gemusterten (Entfernung von Kohlenstoffatomen) Graphen-Nanomeshes auf Bandstruktur. Shkrebtii et al. [15] untersuchten die Bandstruktur von HG, wobei die Struktur von HG auf C16Hn System (n = 0,2,8,16) beschränkt war. Song et al. [16] berechneten die Bandlücke von HGs mit verschiedenen Hexagon-Vakanzen. Bruzzone et al. [17] berechneten die Beweglichkeiten von HGs mit verschiedenen Wasserstoffbedeckungen (100%, 75%, 25%) durch ab-initio Simulationen und fanden, dass 25% HG die höchste Beweglichkeit erhielt. Es gibt auch Studien über Anwendung der Hydrogenierung in h-BN. Chen et al. [19] nutzten Hydrogenierung, um Halbleiter-zu-Metall-Übergang in h-BN zu realisieren. Liang et al. [20] untersuchten die Wechselwirkungen zwischen 100% HG und 100% hydrogeniertem h-BN. Es zeigt, dass die Elektronenbeweglichkeit von HG/hydrogeniertem h-BN nur 50 cm2/(V s) beträgt, was weit von der von Graphen entfernt ist.
Kurz gesagt, die aktuellen Studien zur Trägerbeweglichkeit von HG/h-BN Heterobilayer sind noch nicht ausreichend. Die Hauptfaktoren, die die Trägerbeweglichkeit von HG/h-BN Heterobilayer beeinflussen, nämlich Wasserstoffbedeckung, Hydrogenierungsmuster und das Stapelverhalten zwischen HG und h-BN, sollten geklärt werden. In dieser Arbeit wurden die Trägerbeweglichkeiten von HG/h-BN Heterobilayer-Strukturen basierend auf First-Prinzip-Rechnungen untersucht. Zunächst wurde der Einfluss des h-BN-Substrats auf die Beweglichkeiten von HG untersucht. Zweitens wurden die elektronischen Eigenschaften von HG mit verschiedenen Wasserstoffbedeckungen verglichen. Schließlich wurden verschiedene Hydrogenierungsmuster in 25% und 6,25% HG angewendet, um den Einfluss des Hydrogenierungsmusters zu enthüllen.
Methoden
Alle Berechnungen wurden in Atomistix ToolKit (ATK) [21] basierend auf Dichtefunktionaltheorie (DFT) implementiert. Der Austausch-Korrelation ist die verallgemeinerte Gradientennäherung (GGA) mit der Perdew-Burke-Ernzerhof (PBE) Funktional. Van-der-Waals (vdW) Korrektur übernahm die Grimme DFT-D2 Methode [22] für Heterobilayer-Strukturen. Die Zellenlänge in z Richtung (senkrecht zur HG-Ebene) beträgt 20 Å, um den Effekt periodischer Bilder zu eliminieren. Die k-Punkt-Abtastung ist ein 33×33×1 Monkhorst-Pack Gitter.
Deformationspotenzial-Näherung (DPA) Methode [23] wird verwendet, um die Trägerbeweglichkeit zu untersuchen; der Ausdruck der Trägerbeweglichkeit von 2D-Material [24, 25] ist:
$$ \mu =\frac{e{\hbar}^3{C}_{2\mathrm{D}}}{k_{\mathrm{B}}{Tm}^{\ast }{m}_{\mathrm{d}}{E}_1^2}, $$ (1)
wobei e die Elementarladung, ћ die reduzierte Planck-Konstante, kB die Boltzmann-Konstante, T die Temperatur (auf 300 K gesetzt) und C2D der Elastizitätsmodul der Ausbreitungsrichtung ist. E1 ist die Deformationspotenzialkonstante definiert als E1 = ΔV/(Δl/l0). ΔV ist die Energieänderung unter geeigneter Zellkompression und -dilatation. Die Änderung des Leitungsbandminimums (CBM) wird für Elektronen und das Valenzbandmaximums (VBM) für Löcher verwendet. l0 ist die Gitterlänge in Transportrichtung und Δl ihre Deformation (Δl/l0 ist auf −0,01, −0,005, 0, 0,005, 0,01 gesetzt). m* ist die effektive Masse in Transportrichtung, berechnet durch:
$$ {m}^{\ast }={\hbar}^2{\left[\frac{\partial^2E(k)}{\partial {k}^2}\right]}^{-1}, $$ (2)
wobei k der Wellenvektor und E die Energie ist. md ist die äquivalente Zustandsdichtemasse definiert als md = (mxmy)0,5. Deformationspotenzialkonstante und effektive Masse können aus Bandstrukturen abgeleitet werden, während der Elastizitätsmodul aus Phononendispersionsrelationen extrahiert wird. Es sollte betont werden, dass die DPA-Methode die Beweglichkeiten von Arsenen, Antimonen [26] und Silicen [27] überschätzen kann, da sie den Effekt flexuraler akustischer (ZA) Phononen nicht berücksichtigt. Shuai et al. [28, 29] diskutierten die Anwendbarkeit von DPA und fanden, dass sie die elektronischen Eigenschaften von Graphen und Graphyn gut schätzen kann. ZA-Phononen spielen eine untergeordnete Rolle in Elektron-Phonon-Wechselwirkungen für zweidimensionale Kohlenstoffmaterialien. Die elektronische Beweglichkeit von Graphen [28] bei Raumtemperatur wird auf 3,4×105 cm2/(V s) durch DPA-Methode und 3,2×105 cm2/(V s) [28] unter Berücksichtigung aller Elektron-Phonon-Wechselwirkungen geschätzt. Für HG werden wir den Effekt von ZA-Phononen im nächsten Teil neu analysieren.
Ergebnisse und Diskussion
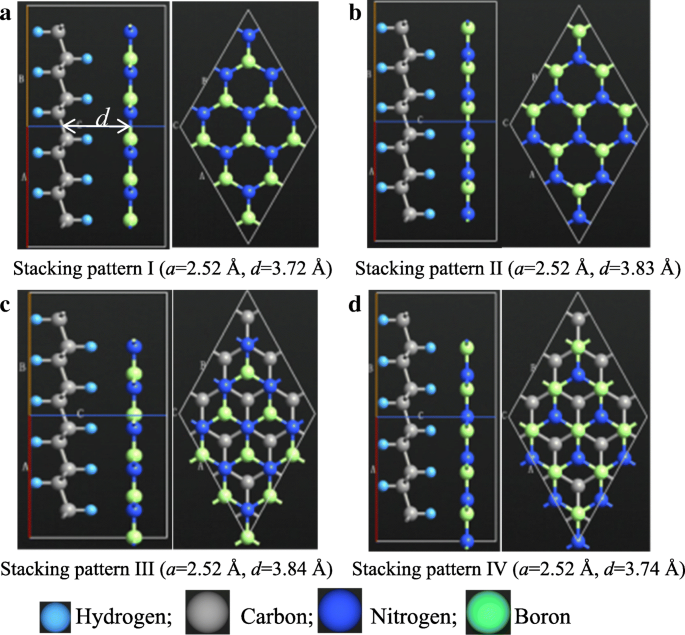
Zunächst wurden verschiedene Stapelverhalten zwischen h-BN und HG untersucht, wobei HG 100% hydrogeniert ist. Es sollte betont werden, dass die Wechselwirkung zwischen HG und h-BN vdW-Kraft ist, die weit schwächer als kovalente Bindung ist. Daher ist es unnötig, andere HG/h-BN Heterobilayer zu analysieren. Es gibt vier mögliche Stapelverhalten für das Heterobilayer, wie in Abb. 1a–d gesehen, wo „a“ Gitterparameter und „d“ Schichtabstand ist. Der Schichtabstand ist definiert als Abstand zwischen den geometrischen Zentren der HG-Schicht und h-BN-Schicht, wie in Abb. 1a markiert. In Mustern I und II sind die beiden Gerüste in AA-Stapelung, während in Mustern III und IV in AB-Stapelung. Die Strukturen wurden zuerst durch die LBFGS-Optimierermethode geometrieoptimiert. Die Konvergenzkriterien für Krafttoleranz sind kleiner als 0,001 eV/Å. Nach Geometrieoptimierung beträgt der Einheitszellenparameter 2,52 Å für alle Stapelverhalten, während der Schichtabstand vom Stapelverhalten abhängt. Der Schichtabstand von Muster I ist der niedrigste, und Muster III der höchste. Die vdW-Korrekturen der vier Muster betragen −651,69 meV, −658,14 meV, −658,22 meV und −651,54 meV. Offensichtlich stimmt die Tendenz der vdW-Wechselwirkung mit der des Schichtabstands überein.
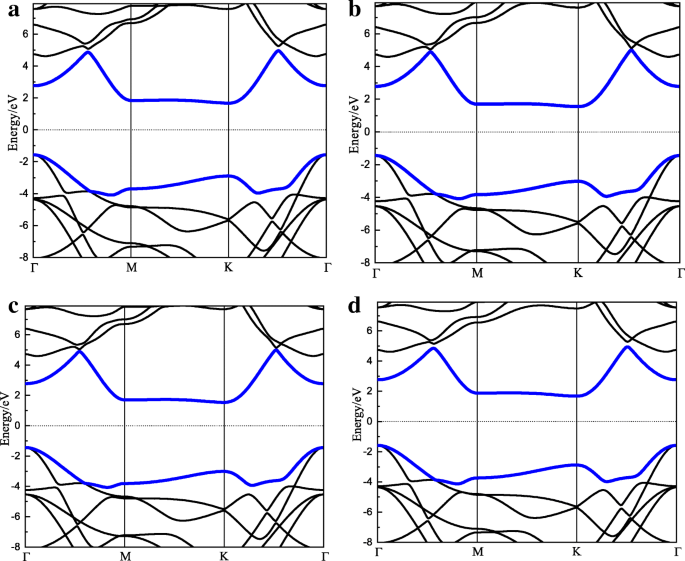
Bandstruktur ist eine der wichtigsten elektronischen Eigenschaften. Die entsprechenden Bandstrukturen der Stapelverhalten I–IV sind in Abb. 2 gezeigt. Die zwei fetten Linien in jeder Figur repräsentieren die Bänder einschließlich CBM (oben) und VBM (unten). Γ (0,0,0), M (0,0,5,0), K (0,333,0,333,0) sind die Symmetriepunkte in der Brillouin-Zone. Die Hauptbandstruktur-Informationen, einschließlich direkter Bandlücke (DBG), indirekter Bandlücke (IBG), CBM- und VBM-Positionen, sollten beachtet werden. Im Allgemeinen haben die vier Muster ähnliche Bandstrukturen. Für Muster I–IV sind CBM und VBM an Punkt K und Γ. Muster I und IV haben ähnliche DBG (4,35 eV) und IBG (3,25 eV), während DBG und IBG von Mustern II und III etwa 4,22 eV und 2,98 eV betragen. Durch Vergleich ihrer Schichtabstände kann geschlossen werden, dass stärkere interlayer Wechselwirkung zu breiterer Bandlücke führt. Es sollte betont werden, dass die Bandstruktur von Einzellagen h-BN auch mit PBE berechnet wurde. Die Bandlücke von h-BN beträgt 4,65 eV, was gut mit dem in [30] berichteten Wert übereinstimmt. Insgesamt ist die Methode für h-BN geeignet.
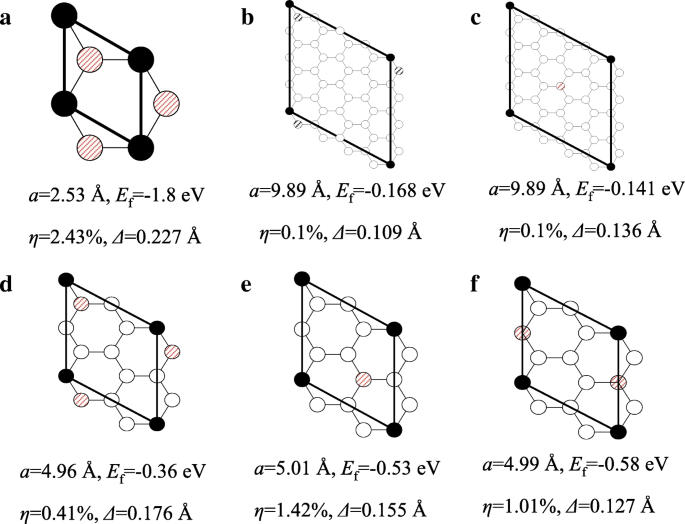
Zweitens werden der Einfluss der Wasserstoffbedeckung und Hydrogenierungsmuster betrachtet, wobei der Einfluss der Hydrogenierung von der Änderung kovalenter Bindungen herrührt, was viel stärker als vdW-Kraft ist. Daher wird in diesem Teil nur HG-Monolage untersucht. Die betrachteten Strukturen sind in Abb. 3 gezeigt, wo die Symbole Kohlenstoffatome bezeichnen, die mit Wasserstoffatomen an unterschiedlichen Seiten gebunden sind. Für die Stabilität der Gesamtstruktur sind Wasserstoffatome gleichmäßig auf jeder Seite verteilt. Für 100% HG gibt es nur ein stabiles Muster. 25% HG besteht aus 8C und 2H und hat drei verschiedene Muster. Für 6,25% HG hat es 32C und 2H in der primitiven Zelle. Nur zwei Muster von 6,25% HG werden betrachtet. Wie in Abb. 3b, c gezeigt, sind zwei hydrogenierte Kohlenstoffatome in Muster I benachbart und in Muster II voneinander entfernt. Es sollte bemerkt werden, dass 6,25% Muster I, 25% Muster I und 100% HG der gleiche Typ sind (zwei hydrogenierte Kohlenstoffatome sind benachbart). In Abb. 3 ist Ef die Bildungsenergie pro Atom:
$$ {E}_{\mathrm{f}}=\frac{E_{\mathrm{total}}-{n}_{\mathrm{H}}{E}_{\mathrm{H}}- {E}_{\mathrm{graphene}}}{n_{\mathrm{H}}}, $$ (3)
wobei Etotal die Gesamtenergie von HG, Egraphene die Energie von reinem Graphen, EH die Energie pro Atom des H2 Moleküls und nH die Anzahl der adsorbierten Wasserstoffatome ist. Ef wird verwendet, um die Stabilität der Struktur zu prüfen, und negatives Ef deutet auf thermodynamische Stabilität hin. Die Ergebnisse in Abb. 3 implizieren, dass alle aufgelisteten HGs stabil sind. η bezeichnet den prozentualen Anstieg des Gitterparameters von HG im Gegensatz zu Graphen (die minimale Einheitszellenlänge von Graphen ist 2,47 Å). Insgesamt nimmt die Gittervergrößerung mit abnehmender Wasserstoffbedeckung ab. Für 6,25% HG ist η fast vernachlässigbar. Neben der Wasserstoffbedeckung beeinflusst auch das Hydrogenierungsmuster das Gitter. Für 25% HG ist Muster I am wenigsten erweitert unter den drei Mustern, hauptsächlich weil die hydrogenierten Kohlenstoffatome benachbart sind. Δ ist der Buckling-Parameter, definiert als Standardabweichung der Aus-der-Ebene-Verschiebungen der Kohlenstoffatome. Im Allgemeinen nimmt der Buckling-Parameter mit erhöhter Wasserstoffbedeckung zu.
Die Bandstrukturen der obigen HGs sind in Abb. 4 gezeigt. Die Bandlücke von 100% HG beträgt etwa 4,14 eV, in guter Übereinstimmung mit vorheriger Literatur [16, 31]. Für 25% HG wird die Bandlücke stark vom Hydrogenierungsmuster beeinflusst. Muster II hat eine IBG von 3,0 eV, während die IBG von Muster III 0 eV beträgt. Der Übergang der IBG von null auf nicht-null zeigt einen Übergang von metallisch zu Halbleiter. Zusätzlich hat Muster II unterschiedliche DBG und IBG, was suggeriert, dass sein CBM und VBM an unterschiedlichen Punkten liegen. Für 6,25% HG sind VBM und CBM für beide Muster an denselben Punkten, die von Muster I (0,153, 0,423, 0) und Muster II (0,24, 0,24, 0) sind. Die Bandlücken der zwei 6,25% HGs betragen 0 eV und 0,49 eV, beide signifikant reduziert im Gegensatz zu 100% HG. Im Allgemeinen sind sowohl Wasserstoffbedeckung als auch Hydrogenierungsmuster effektive Methoden zur Bandlückenmodulation.
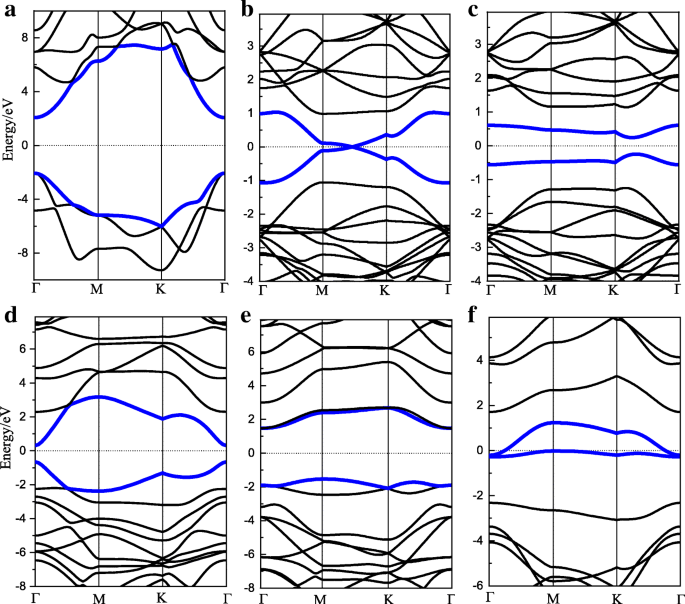
Tabelle 1 präsentiert die geschätzten Werte von Elastizitätsmodul C2D, effektiver Masse m* und Deformationspotenzialkonstante E1. C2D und m* sind richtungsabhängige Parameter. Unter allen Richtungen sind ΓM und ΓK die relevantesten. Daher sind C2D (ΓM/ΓK) und m* (ΓM/ΓK) in Tabelle 1 aufgelistet. C2D = ρvg2, wobei ρ die Dichte und vg die Gruppengeschwindigkeit des akustischen Phonons bezeichnet. Da Hydrogenierung wenige Effekte auf Gruppengeschwindigkeit hat, sind C2D verschiedener HGs ähnlich. Die HG vg beträgt etwa 23 km/s in ΓK-Richtung und 19,4 km/s in ΓM, so dass C2D (ΓK) viel höher ist als C2D (ΓM). Die Deformationspotenzialkonstante hat keine regelmäßige Tendenz mit den verschiedenen Mustern. Im Allgemeinen erhöht die vdW-Wechselwirkung zwischen HG und h-BN die Deformationspotenzialkonstante.
Effektive Masse ist komplizierter, da sie von Träger und Richtung abhängt. Drei Punkte sollten bei effektiver Masse beachtet werden. Erstens sind die Elektronen-effektiven Massen von 100% HG und 100%-HG/h-BN Heterobilayer isotrop, d.h. m*(ΓM) = m*(ΓK). Die Heterobilayer-Struktur führt zu einem leichten Abfall der Elektronen-effektiven Masse im Vergleich zu 100% HG-Monolage. Das Stapelverhalten hat geringen Einfluss auf die Elektronen-effektive Masse (alle vier Stapelverhalten sind etwa 0,90). Zweitens nimmt unter gleichem Hydrogenierungsmuster (d.h. 100%, 25% Muster I und 6,25% Muster I) die Elektronen m*(ΓK) mit abnehmender Wasserstoffbedeckung ab. Es zeigt sich, dass der Grenzwert 0,024 (die effektive Masse von Graphen) ist, wenn die Wasserstoffbedeckung gegen null geht. Drittens wird unter gleicher Wasserstoffbedeckung die effektive Masse auch durch Hydrogenierungsmuster beeinflusst. Für 25% HG ist die Elektronen-effektive Masse von Muster I viel niedriger als die der anderen beiden. Kurz gesagt, die effektive Masse wird wahrscheinlicher durch Hydrogenierung beeinflusst, nicht durch Elastizitätsmodul und Deformationspotenzialkonstante.
In Tabelle 2 werden Elektronen- und Lochbeweglichkeiten basierend auf den obigen Parametern berechnet. Da die effektive Masse wahrscheinlicher beeinflusst wird, ist die Tendenz der Beweglichkeit ähnlich der der effektiven Masse. Im Allgemeinen reduziert Hydrogenierung die Beweglichkeit von Graphen dramatisch. Die theoretische Beweglichkeit von Graphen (3,2×105 cm2/(V s) [28]) ist um mehrere Größenordnungen höher als die von HG. Zusätzlich haben HGs asymmetrische (μe ≠ μh) und anisotrope (μ(ΓM) ≠ μ (ΓK)) Beweglichkeiten. Drei Details sollten beachtet werden. Erstens nimmt unter gleichem Hydrogenierungsmuster die Elektronenbeweglichkeit monoton mit zunehmender Wasserstoffbedeckung ab. Aber unter verschiedenen Hydrogenierungsmustern ist die Schlussfolgerung nicht immer etabliert. Zum Beispiel sind die Beweglichkeiten von 25% Muster II niedriger als die von 100% HG. Zweitens haben für 25% und 6,25% HGs Muster I eine höhere μe im Vergleich zu anderen Mustern. Die μe (ΓK) von 25% Muster I ist 8985,85 cm2/(V s) und von 6,25% Muster I 23.470,98 cm2/(V s), viel höher als schwarzes Phosphoren [24] und MoS2 [32]. Drittens beeinflusst der h-BN-Substrat die Lochbeweglichkeiten signifikant, während er wenig Einfluss auf die Elektronenbeweglichkeiten hat. Es zeigt, dass die Lochbeweglichkeiten der Stapelverhalten I und II nahe an der von HG-Monolage liegen, aber viel niedriger als die der Stapelverhalten III und IV sind. Daher haben verschiedene Stapelverhalten signifikante Effekte auf Lochbeweglichkeiten, aber geringe Effekte auf Elektronenbeweglichkeiten.
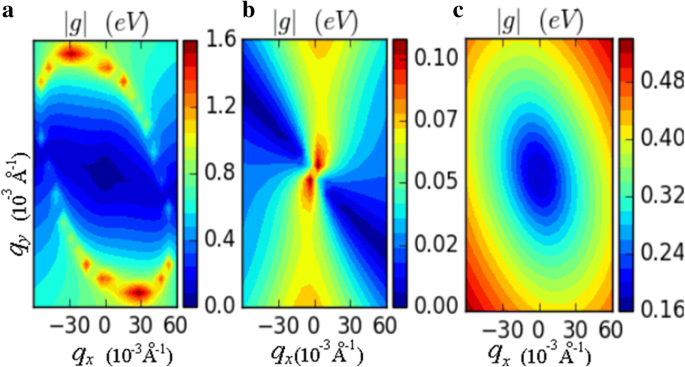
Zudem wurde die Beweglichkeit von 100% HG durch Berücksichtigung aller Elektron-Phonon-Wechselwirkungen neu berechnet, nämlich longitudinale akustische (LA), transversale akustische (TA) und ZA Phononen. Die Ergebnisse zeigen, dass die Elektronenbeweglichkeit 105 cm2/(V s) in ΓK-Richtung beträgt. Abbildung 5 gibt die Elektron-Phonon-Wechselwirkungsmatrixelemente |g| von LA, TA und ZA Phononen. Es zeigt, dass LA Phononen in Elektron-Phonon-Wechselwirkungen dominieren. Insgesamt haben LA Phononen größere Wechselwirkungsstärke mit Elektronen im Vergleich zu TA und ZA Phononen. Obwohl der Beweglichkeitswert leicht niedriger ist als der durch DPA-Methode berechnete, ist der Unterschied der beiden Methoden in HG viel geringer als in Arsenen, Antimonen und Silicen. Im Allgemeinen ist die DPA-Methode in unserer Studie durchführbar.
Fazit
Zusammenfassend wurden die Trägerbeweglichkeiten von HG/h-BN Heterobilayer basierend auf First-Prinzip-Rechnungen in dieser Arbeit untersucht. Der Einfluss auf Beweglichkeiten wird in Bezug auf die Stapelverhalten von HG/h-BN Heterobilayer, Wasserstoffbedeckung und Hydrogenierungsmuster diskutiert. Elastizitätsmodul C2D, effektive Masse m* und Deformationspotenzialkonstante E1 werden berechnet, um die Beweglichkeiten zu analysieren. Die Deformationspotenzialkonstante hat keine regelmäßige Tendenz mit den verschiedenen Mustern. Elastizitätsmodul und effektive Masse in HGs sind richtungsabhängig. Die Ergebnisse zeigen, dass ΓK-Richtung einen höheren Elastizitätsmodul hat. Die effektive Masse wird wahrscheinlicher durch verschiedene Hydrogenierungen und Stapelverhalten beeinflusst. Unter gleichem Hydrogenierungsmuster nimmt die Elektronenbeweglichkeit monoton mit zunehmender Wasserstoffbedeckung ab. Unter gleicher Wasserstoffbedeckung führen verschiedene Muster zu signifikanten Beweglichkeitsänderungen. Für 25% und 6,25% HGs beträgt die μe (ΓK) von 25% Muster I 8985,85 cm2/(V s) und die μe (ΓK) von 6,25% Muster I 23.470,98 cm2/(V s); beide sind viel höher als andere Muster. Was den Einfluss des h-BN-Substrats betrifft, beeinflussen verschiedene Stapelverhalten die Lochbeweglichkeiten signifikant, aber kaum die Elektronenbeweglichkeiten. Die Lochbeweglichkeiten der Stapelverhalten I und II sind nahe an der von HG-Monolage, aber viel niedriger als die der Stapelverhalten III und IV. Insgesamt hat HG/h-BN Heterobilayer eine beträchtliche Trägerbeweglichkeit und Bandlücke unter einem spezifischen Hydrogenierungsmuster, was vielversprechende Anwendungsaussichten in Elektronik und Photonik hat.
Abkürzungen
- ATK
- Atomistix ToolKit
- CBM
- Conduction band minimum (Leitungsbandminimum)
- DBG
- Direct band gap (Direkte Bandlücke)
- DFT
- Density functional theory (Dichtefunktionaltheorie)
- DPA
- Deformation potential approximation (Deformationspotenzial-Näherung)
- FET
- Field-effect transistor (Feldeffekttransistor)
- GGA
- Generalized gradient approximation (Verallgemeinerte Gradientennäherung)
- h-BN
- Hexagonal boron nitride (Hexagonales Bornitrid)
- HG
- Hydrogenated graphene (Hydrogeniertes Graphen)
- IBG
- Indirect band gap (Indirekte Bandlücke)
- PBE
- Perdew-Burke-Ernzerhof
- VBM
- Valence band maximum (Valenzbandmaximum)
- vdW
- van der Waals
Nanomaterialien
- Graphen ermöglicht präzise Nanomaterial-Platzierung für industrielle Geräteintegration
- Graphen-basierte Lautsprecher und Kopfhörer: Ultraniedriger Stromverbrauch, High-Fidelity-Klang
- Graphen-Nanoribbons: Präzisionsfertigung und aufkommende Elektronikanwendungen
- Hocheffiziente Graphen-Solarzellen: 9% Wirkungsgrad durch TFSA-Dotierung
- Theoretische Analyse biaxial zugbeanspruchter Germanium-Nanodrähte auf GaSb
- Gezielte antitumorale Methotrexat-Abgabe über Chondroitinsulfat-basierte Nanogele
- Anpassung der Graphen-Arbeitsfunktion über Größe, Funktionalisierung, Defekte und Dotierung: Eine First-Principles-Untersuchung
- Hybride Graphen/WO₃- und Graphen/CeOₓ-Elektroden für Hochleistungs-Superkondensatoren
- Nanoskalige Reibung von Graphen auf Gold: Einblicke aus Molekulardynamik-Simulationen
- Temperaturabhängige Raman-Analyse von In-Plane-E₂g-Phononen in Graphen- und h-BN-Flocken