



Theoretische Einblicke in die Adsorption von SF₆-Zerfallsprodukten auf ZnO-modifizierten C₃N-Nanosheets
Zusammenfassung
SF₆ ist als hervorragendes Isolationsmedium weit verbreitet in Hochspannungsisolationsgeräten und gewährleistet den sicheren Betrieb von Energiesystemen. Dennoch führt die unvermeidliche Teilentladung in langfristig betriebenen Geräten zur Zersetzung von SF₆ und verschlechtert dessen Isolationsleistung. In dieser Arbeit wurden DFT-Berechnungen durchgeführt, um die Adsorptions- und Sensing-Eigenschaften von ZnO-modifiziertem C₃N (ZnO-C₃N) Nanosheet gegenüber SF₆-Zerfallsprodukten zu untersuchen, um einen neuartigen Nanokandidaten für die Bewertung des Betriebszustands von SF₆-Isolationsgeräten vorzuschlagen. Zunächst wurde die Struktur des ZnO-C₃N-Monolayers untersucht und anschließend sein Adsorptionsverhalten gegenüber vier typischen SF₆-Zerfallsarten simuliert: H₂S, SO₂, SOF₂ und SO₂F₂. Es zeigte sich, dass das ZnO-C₃N-Monolayer eine wünschenswerte Reaktivität und Sensitivität gegenüber SO₂, SOF₂ und SO₂F₂ aufweist, was zu starker Deformation der Gasmoleküle und großen Adsorptionsenergien führt. Diese Ergebnisse ermöglichen die potenzielle Anwendung von ZnO-C₃N-basierten Gasadsorbern zur Entfernung von Verunreinigungsgasen aus SF₆-Isolationsgeräten. Die Analyse legt nahe, dass das ZnO-C₃N-Monolayer geeignet ist, die Isolationsfestigkeit aufrechtzuerhalten und den sicheren Betrieb des Energiesystems zu gewährleisten.
Einleitung
Mit der rasanten Entwicklung der Nanotechnologie nimmt die Anwendung von Sensoren basierend auf neuartigen Nanomaterialien in den letzten Jahren zu. Aufgrund ihrer schnellen Reaktionszeit, ihres geringen Verbrauchs, niedriger Kosten und hoher Empfindlichkeit werden Nanosensoren intensiv in den Bereichen Medizin, Militär, Gasdetektion und Umweltüberwachung erforscht [1–4]. Widerstandsbasierte Sensoren, als einer der am häufigsten verwendeten Sensortypen, werden aufgrund ihrer einfachen Struktur und Arbeitsweise von Wissenschaftlern bevorzugt. In frühen Phasen war Graphen aufgrund seiner ausgezeichneten physikalisch-chemischen Eigenschaften – wie großer spezifischer Oberfläche, hoher Ladungsträgermobilität und günstiger Wärmeleitfähigkeit – ein attraktives Material für die Gasdetektion [5–8]. Allerdings ist Graphen aufgrund seiner Null-Bandlücke in der Gasanerkennung limitiert [9, 10] und zeigt schlechte Leistung bei der Identifizierung gängiger Gase wie CO, CO₂, CH₄, N₂, NO₂, NH₃, H₂ und H₂O [11]. Anschließend sind durch gemeinsame Anstrengungen zahlreicher Wissenschaftler diverse neuartige Nanomaterialien mit graphenähnlichen Eigenschaften, aber ohne Null-Bandlücke, im Bereich der Gassensorik entstanden, darunter Übergangsmetall-Dichalkogenide (TMDs) [12–14], Metallcarbide und -nitride [15], geschichtete III-VI-Halbleiter [16, 17] und III-V-Nitride [18–20].
Unter den neu auftretenden graphenähnlichen Materialien wird C₃N durch direkte Pyrolyse von Hexaaminobenzol-trihydrochlorid-Einkristallen oder Polymerisation von 2,3-Diaminophenazin synthetisiert [21, 22] und hat als Gasadsorber erhebliche Aufmerksamkeit erregt [23–25]. C₃N ist intrinsisch ein indirekter Halbleiter mit einer Bandlücke von 0,39 eV, die durch die Herstellung von Quantenpunkten mit unterschiedlichen Durchmessern eingestellt werden kann [22]. Mikroskopisch betrachtet kann C₃N als 2×2-Graphen-Superzelle angesehen werden, in der zwei Kohlenstoffatome durch Stickstoffatome ersetzt sind, und besitzt ein planares Waben-Gitter mit sechs Kohlenstoff- und zwei Stickstoffatomen. Durch die zusätzlichen N-Atome zeigt intrinsisches C₃N eine stärkere chemische Aktivität und höhere Ladungsträgermobilität, behält aber eine ähnliche strukturelle Stabilität wie Graphen bei, was das C₃N-Monolayer zu einem wettbewerbsfähigen Kandidaten für die Gasdetektion macht [26]. In Bezug auf die Adsorptionsfähigkeit haben Forscher bewiesen, dass intrinsisches C₃N eine hervorragende Selektivität und Empfindlichkeit [27] bei der Detektion von NO₂ und SO₂ aufweist, während für andere Gase keine offensichtliche Adsorptionswirkung besteht. Allerdings zeigen Untersuchungen, dass die Oberflächenreaktivität von C₃N durch Modifikation mit Fremdatomen 크게 gefördert werden kann. So führten Pashangpour und Peyghan [28] ein vergleichendes Experiment zur CO-Adsorptionsfähigkeit von intrinsischem und dotiertem C₃N-Nanosheet durch; ihre Ergebnisse zeigen, dass Al-Dotierung eine viel stärkere Bindungswechselwirkung als reines C₃N bewirkt. Später untersuchte Zargham Bagheri [29] theoretisch Si-dotiertes C₃N für die Aceton-Absorption und fand heraus, dass durch Ersetzen eines C-Atoms durch ein Si-Atom die Adsorptionsenergie von −9,7 auf −67,4 kcal/mol ansteigt und die Sensitivität mit zunehmender Substitution von C-Atomen zunimmt.
Metalloxide sind eine gängige Alternative bei der Oberflächenmodifikation zur Steigerung der chemischen Reaktivität für Gasinteraktionen. Als eines der Metalloxid-Halbleiter besitzt ZnO eine Bandlücke von ca. 3,37 eV mit einer Erregerbindungsenergie von ca. 60 meV, chemischer Stabilität, ausgezeichneten fotokatalytischen Eigenschaften und hoher Aktivität gegenüber bestimmten Gasen [30]. Laut Ref. [31] kann ZnO in 0-dimensionalen (0D), 1-dimensionalen (1D) und 2-dimensionalen (2D) Nanostrukturmorphologien wachsen, wobei Beispiele für jede Klasse Nanocluster, Nanodrähte/Nanoröhren und Nanosheets/Nanobänder sind. Angesichts der Eigenschaft leicht kontrollierbarer Größe und Morphologie [32, 33] ist ZnO-Nanopartikel ein vielversprechendes Material als Dotierstoff zur Verbesserung der Sensoreigenschaften von Nanooberflächen [34–36]. Kürzlich haben einige Wissenschaftler theoretische Studien zur Verbesserung der Oberflächenaktivität von Nanomaterialien durch Einzelmolekül-Metalloxid-Dotierung vorgeschlagen. E. Mohammadi-Manesh et al. [37] untersuchten theoretisch die Adsorptionsfähigkeit von Cu- und CuO-dekoriertem Graphen gegenüber H₂S und fanden, dass die Leitfähigkeit des modifizierten Graphens nach H₂S-Adsorption im Vergleich zu intrinsischem Graphen signifikant ändert. Asadi und Vaezzadeh [38] entwarfen ein B- und CuO-dekoriertes Graphen-Sheet zur Detektion von H₂S und CO basierend auf Dichtefunktionaltheorie (DFT). Die Simulation in diesen Arbeiten wurde mittels DFT durchgeführt, wobei die Rechenprogramme die atomare oder molekulare Struktur periodisch basierend auf der definierten Superzelle erweitern und dann die physikalischen Eigenschaften des Gesamtsystems berechnen. Basierend auf dieser Methode wird die Adsorption eines Atoms oder Moleküls auf dem Substrat als Sensor zur Untersuchung von Nanostrukturen verwendet. Die vorgenannten Berichte regen uns an, weitere Forschungen zu diesem Thema über Einzel-Metalloxid-Molekül-Dotierung durchzuführen; hier dotierten wir C₃N mit einem ZnO-Molekül statt ZnO-Nanopartikeln als Vereinfachung, um den Effekt von ZnO auf die Gassensorik zu untersuchen.
SF₆ ist ein weit verbreitetes Medium in gasisolierten Schaltanlagen (GIS) mit hervorragenden Isolations- und Lichtbogenlösch-Eigenschaften [39]. Unvermeidliche innere Defekte wie Teilentladungen (PD) in GIS zersetzen SF₆ in niedrigfluorierte Sulfide wie SF₄, SF₃ und SF₂ [40]. Diese Nebenprodukte reagieren weiter mit Spuren von Feuchtigkeit und Sauerstoff und erzeugen stabile Chemikalien wie H₂S, SO₂, SOF₂ und SO₂F₂ [41]. Die Isolationszuverlässigkeit dieser Nebenprodukte ist weit geringer als die von SF₆, und ihre Existenz beschleunigt die PD-Entwicklung, wenn sie unbehandelt bleiben. Daher ist es zur Gewährleistung des sicheren Betriebs von GIS essenziell, diese Gase zu detektieren oder zu entfernen. In dieser Arbeit wählten wir ZnO als Dotierstoff und erstellten das Modell eines ZnO-modifizierten C₃N (ZnO-C₃N) Monolayers, um dessen Adsorptionsleistung gegenüber typischen SF₆-Zerfallsprodukten (H₂S, SO₂, SOF₂ und SO₂F₂) theoretisch zu untersuchen. Durch Analyse der strukturellen Änderungen, des Elektronentransfers, der Bandstruktur und der Zustandsdichte (DOS) wurde der Einfluss des ZnO-Dotierstoffs auf die Wechselwirkung zwischen der C₃N-Oberfläche und Gasmolekülen umfassend studiert. Ziel unserer Arbeit ist es, den detaillierten Adsorptions- und Sensing-Mechanismus des ZnO-C₃N-Monolayers für potenzielle Anwendungen zur Detektion oder Entfernung von Verunreinigungsgasen in SF₆-Isolationsgeräten zu liefern.
Rechenmethoden
Alle DFT-basierten Berechnungen wurden im Dmol³-Paket [42] durchgeführt. Um die nicht-uniforme Elektronendichte realer Systeme besser zu beschreiben, verwendeten wir die verallgemeinerte Gradientennäherung (GGA [43]) mit der Perdew-Burke-Ernzerhof (PBE) Funktional und die TS-Dispersionskorrektur für die Elektronen-Austausch-Korrelations-Terme [44, 45]. DFT-Halbkern-Pseudopotenziale (DSSP) wurden für die Kernbehandlung verwendet und ein doppelt-numerischer Basisatz mit Polarisation (DNP) als atomarer Orbitalbasisatz gewählt [46]. Monkhorst-Pack k-Punkte von 6×6×1 Gittern wurden sowohl in der geometrischen Optimierung als auch in der elektronischen Struktur Berechnung definiert [47]. Die Energiekontinuitätstoleranz, die maximale Kraft und die maximale Verschiebung in der geometrischen Optimierung wurden jeweils auf 1,0×10⁻⁵ Ha, 0,002 Ha/Å und 0,005 Å gesetzt [48]. Zudem wurden das Monolayer und sein periodisches Bild durch einen Vakuumabstand von 15 Å getrennt, um Wechselwirkungen zwischen ihnen zu vermeiden.
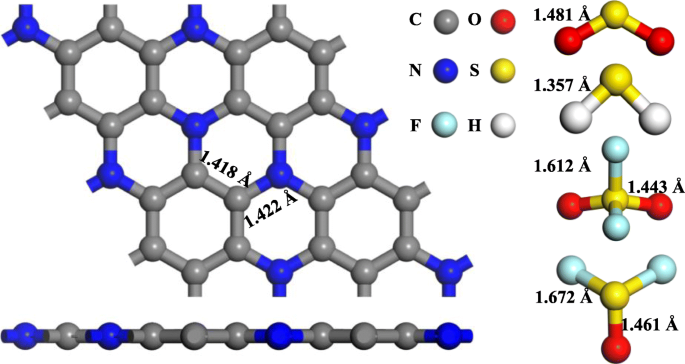
Wie in Abb. 1 dargestellt, wurden die 2×2×1 Superzelle des C₃N-Monolayers und die Gasmoleküle vor dem Dotierungs- und Adsorptionsprozess erstellt und optimiert. Die C-N-Bindung (1,422 Å) im optimierten Monolayer ist leicht länger als die C-C-Bindung (1,418 Å) aufgrund des größeren Radius des N-Atoms im Vergleich zum C-Atom. Der in dieser Arbeit erhaltene Gitterkonstante beträgt 4,92 Å, ähnlich den berichteten Ergebnissen in Ref. [25, 49]. Wir berechneten den Ladungstransfer zwischen Molekül und Monolayer mittels Hirshfeld-Analyse und definierten QT als die Ladungsänderung im Gasmolekül. Ein positives QT zeigt das Elektronen-abgebende Verhalten des Gasmoleküls an; negativ deutet auf Elektronen-aufnehmendes Verhalten hin.
Ergebnisse und Diskussion
Analyse des ZnO-modifizierten C₃N-Monolayers
Nach geometrischer Optimierung wurde das ZnO-Molekül in verschiedenen Orientierungen und Positionen auf der C₃N-Monolayer-Oberfläche platziert, um die vernünftigste Konfiguration von ZnO-C₃N zu erforschen. Gemäß Abb. 2a nähert sich das ZnO-Teilchen dem C₃N-Monolayer durch vertikale (O₁, O₂) und parallele (O₃) Orientierungen zur Ebene an den Positionen des Zentrums der hexagonalen Struktur (PH1, PH2), dem Mittelpunkt der C-C- und C-N-Bindungen (PB1, PB2) sowie direkt über dem C-Atom (PC) und N-Atom. Wir definierten die Bildungsenergie (Eform) zur Bewertung der Stabilität des ZnO-C₃N-Monolayers, berechnet als:
$$ {E}_{\mathrm{form}}={E}_{\mathrm{ZnO}\hbox{-} {\mathrm{C}}_3\mathrm{N}}-{E}_{\mathrm{ZnO}}-{E}_{{\mathrm{C}}_3\mathrm{N}} \tag{1} $$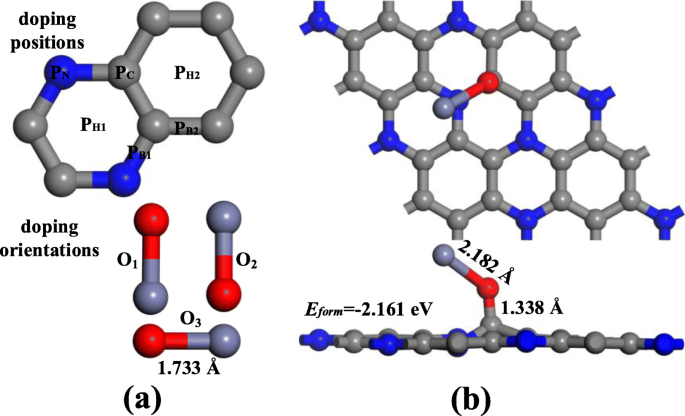
wobei EZnO und EC₃N die Energien des ZnO-Moleküls und des C₃N-Monolayers vor der Dotierung sind, und EZnO-C₃N die Energie der ZnO-C₃N-Struktur. Wenn durch die erweiterte Atomstruktur enge "Bindungen" zwischen Atomen entstehen, wird die Gesamtenergie reduziert, was zu einem negativen Eform führt [50]; die Struktur mit dem größten Eform wird für die Adsorption und weitere Analyse ausgewählt.
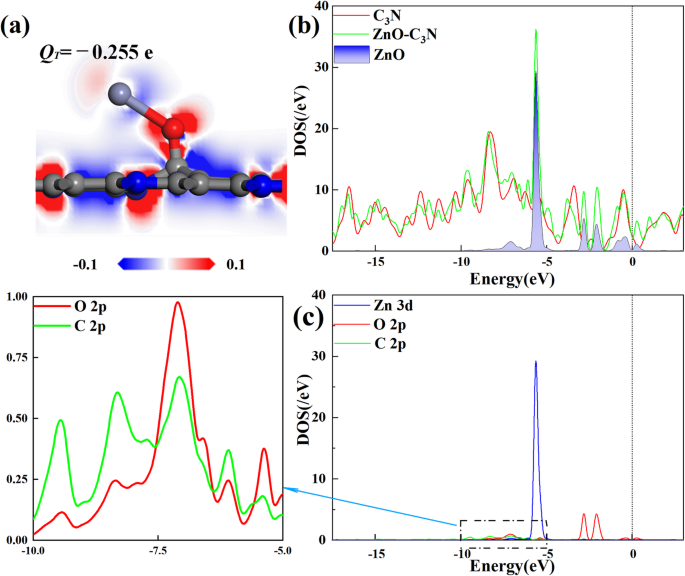
Alle Konfigurationen des ZnO-C₃N-Monolayers sind in den Abb. S1, S2, S3 dargestellt. Diese Ergebnisse zeigen, dass die meisten Strukturen mit großem Eform in O₂-Orientierung vorliegen und das ZnO-Teilchen die C₃N-Oberfläche bevorzugt über eine O-orientierte Position annähert und von einem C-Atom eingefangen wird. Jeder Modifikationsprozess in dieser Studie ist spontan, da Eform negativ ist, und das maximale Eform wird durch Platzieren des ZnO-Teilchens an SC in O₂-Orientierung erreicht. Wie in Abb. 2b zu sehen, ist das diatomare Molekül mit einer Neigung von 40° an das C₃N gebunden. Die Zn-O-Bindung streckt sich von 1,733 Å auf 2,182 Å, und die C-O-Bindung misst 1,338 Å. Unter dem Einfluss von ZnO ist die C₃N-Oberfläche nicht mehr flach, sondern es tritt eine gewisse Verzerrung auf, wobei das dem O-Atom nächste C-Atom aus der Oberfläche herausgezogen wird. Zur weiteren Diskussion des elektronischen Verhaltens des ZnO-C₃N-Monolayers werden die Deformationsladungsdichte (DCD) und die Zustandsdichte (DOS) in Abb. 3 dargestellt. In Abb. 3a entspricht der rote Bereich einem Anstieg der Ladungsdichte, der blaue einem Abfall. Bei Adsorption des ZnO-Moleküls entzieht es 0,255 e vom C₃N-Monolayer, und ein deutlicher roter Bereich ist um das O-Atom erkennbar. Während das Zn-Atom von einem blauen Bereich umgeben ist, was den Unterschied in der Elektronegativität zwischen O- und Zn-Atom anzeigt. Der signifikante Anstieg der Ladungsdichte zwischen O- und C-Atom deutet auf die Bildung einer C-O-Bindung hin, was auch durch die intensive Hybridisierung zwischen den Zuständen des O-2p-Orbitals und denen des C-2p-Orbitals unterstützt wird, wie in Abb. 3c gezeigt. Aus der DOS-Kurve in Abb. 3b geht hervor, dass die Einführung von ZnO zu einem Anstieg der systemischen DOS und dem Auftreten mehrerer neuer Peaks führt. Die neu entstandenen kleinen Peaks werden vom O-Atom bei ca. −2,5 eV beigetragen, und der größte bei −5,6 eV resultiert offenbar vom Zn-3d-Orbital. Die Änderungen in DOS und die Hybridisierung zwischen Orbitale bestätigen, dass das ZnO-Teilchen fest auf der C₃N-Oberfläche adsorbiert ist und großen Einfluss auf die elektronische Struktur des Gesamtsystems ausübt.
Adsorptionsverhalten des ZnO-C₃N-Monolayers
Um die möglichen Adsorptionsparameter vollständig zu vergleichen und die wünschenswerteste Konfiguration für die Analyse auszuwählen, platzierten wir jedes Gasmolekül in verschiedenen Orientierungen über der Oberfläche des ZnO-C₃N-Monolayers. Für triatomare Moleküle, nämlich H₂S und SO₂, machten wir die von den drei Atomen gebildete Ebene parallel oder senkrecht zur Oberfläche mit dem S-Atom nach oben oder unten. Die Adsorptionsenergie (Eads) beschreibt die Energieänderungen verschiedener Adsorptionsstrukturen und wird berechnet als:
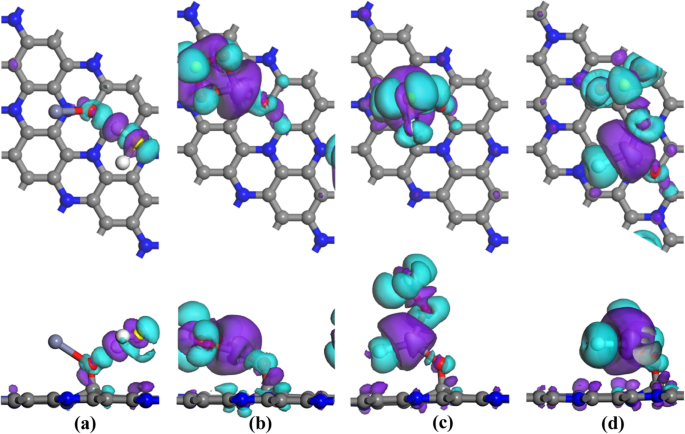
$$ {E}_{\mathrm{ads}}={E}_{\mathrm{ZnO}\hbox{-} {\mathrm{C}}_3\mathrm{N}/\mathrm{gas}}-{E}_{\mathrm{ZnO}\hbox{-} {\mathrm{C}}_3\mathrm{N}}-{E}_{\mathrm{gas}} \tag{2} $$wobei Egas und EZnO-C₃N die Energien des isolierten Gasmoleküls und des ZnO-C₃N-Monolayers vor der Adsorption sind, und EZnO-C₃N/gas die Energie des Systems mit adsorbiertem Gas darstellt. Nach Erreichen des lokalen Minimums der Gesamtenergie für jede Situation wurde nur die Struktur mit dem maximalen Eads für die weitere Diskussion ausgewählt, wie in Abb. 4 gegeben, und die Elektronendichtedifferenz (EDD) in Abb. 5 für ein besseres Verständnis des Ladungstransfermechanismus dargestellt.
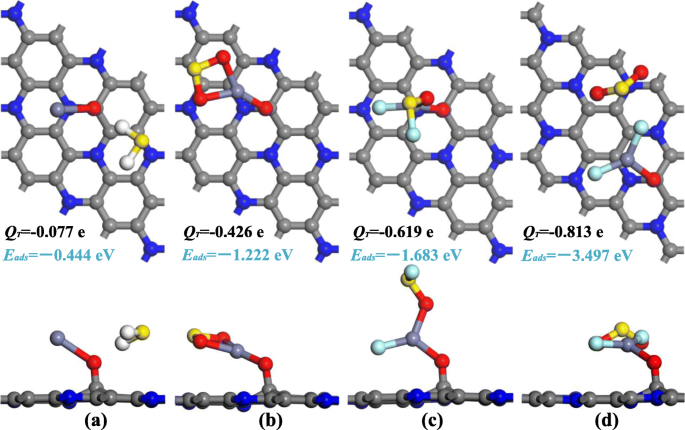
Das H₂S-Adsorptionssystem ist in Abb. 4a dargestellt, wobei das H₂S-Molekül in paralleler Position adsorbiert ist und der kürzeste Atomabstand zwischen dem H₂S-Molekül (H-Atom) und dem ZnO-Dotierstoff (O-Atom) 2,042 Å beträgt. Die H-S-Bindung des eingefangenen H-Atoms streckt sich auf 1,374 Å im Vergleich zu 1,357 Å im isolierten Zustand, während die andere H-S-Bindung während der Adsorption unverändert bleibt. Die leichte Deformation der Geometriekonfiguration deutet auf eine schwache Wechselwirkung zwischen H₂S-Molekül und ZnO-C₃N-Monolayer hin. Kombiniert mit Eads (−0,444 eV) und QT (−0,077 e) ist klar, dass das H₂S-Molekül nicht stabil am ZnO-C₃N-Monolayer haften kann; wir nehmen an, dass ZnO-C₃N-Monolayer für die Detektion von H₂S ungeeignet ist. Beim SO₂-Molekül (Abb. 4b) werden beide O-Atome vom Zn-Atom mit Abständen von 2,020 und 2,031 Å eingefangen. Das ZnO-Teilchen biegt sich näher zur Oberfläche, und der Winkel Zn-O-C verringert sich von 129° auf 118° durch die Anwesenheit von SO₂. Gleichzeitig zeigt die Hirshfeld-Analyse, dass das S-Atom als Elektronendonator fungiert mit einem Verlust von 0,164 e, und seine Anziehungskraft auf O-Atome schwächt sich ab, was zur Verlängerung der S-O-Bindungen von 1,481 auf 1,619 Å führt [51]. Umgekehrt hat die verstärkte interatomare Kraft durch die Elektronenzunahme (0,292 e) im O-Atom des ZnO die Zn-O-Bindung von 2,182 auf 1,869 Å verkürzt. Abgesehen von den geometrischen Variationen und dem Elektronentransfer ist die Eads von bis zu −1,222 eV ein weiterer Beweis für die starke Wechselwirkung während der Adsorption, was die potenzielle Anwendung von ZnO-C₃N-Monolayer bei der SO₂-Detektion anzeigt. Bei den SOF₂- und SO₂F₂-Adsorptionssystemen (Abb. 4c und d) ist zu sehen, dass die Zielmoleküle dramatische morphologische Veränderungen durchlaufen. Das F-Atom in SOF₂ löst sich aus der S-F-Bindung und wird vom Zn-Atom in 1,830 Å Abstand adsorbiert. Ein noch drastischerer Wandel ist bei SO₂F₂ zu beobachten, wo beide S-F-Bindungen brechen und Zn-F-Bindungen mit Längen von 1,802 und 1,883 Å bilden. Zusätzlich zur Bildung der Zn-F-Bindung wird die verbleibende SOF-Gruppe im SOF₂-System auch vom Zn-Atom über eine Zn-O-Bindung eingefangen. Im Fall des SO₂F₂-Systems ist interessant zu bemerken, dass die durch Zersetzung von SO₂F₂ entstehende SO₂-Gruppe nicht eingefangen wird, sondern Abstand zum Zn-Atom hält, und ihre S-O-Bindungen dieselbe Länge wie im isolierten SO₂ haben. Die ausgeprägte Deformation der Gasmoleküle korreliert mit den großen Eads von −1,683 eV im SOF₂-System und −3,497 eV im SO₂F₂-System. Darauf basierend kann die Adsorption von SOF₂ und SO₂F₂ auf ZnO-C₃N als starke Chemisorption mit großem Ladungstransfer bestimmt werden, was auf signifikante Elektronenorbital-Hybridisierung hinweist. Mit den großen Eads und QT kann ZnO-C₃N-Monolayer stabilere Adsorption für SO₂, SOF₂ und SO₂F₂ bieten als andere Nanomaterialien, wie in Tabelle 1 aufgeführt; die Adsorptionskonfiguration von ZnO-C₃N-Monolayer übertrifft die aufgelisteten Nanomaterialien um 0,358–3,281 eV und 0,038–0,811 e, was die Adsorptionsleistung dieses Materials bei der Gasdetektion sichert. Wir spekulieren jedoch, dass es für diese Gasmoleküle (SO₂, SOF₂ und SO₂F₂) aufgrund der großen Eads schwer ist, der starken Wechselwirkungskraft zu entkommen. Daher sollten Maßnahmen wie Hochtemperatur-Glühen oder UV-Bestrahlung ergriffen werden, um die Desorptionsleistung des ZnO-C₃N-Monolayers zu verbessern. Die spezifische Desorptionsleistungsanalyse wird im Abschnitt "Gas-Sensing-Leistungsbewertung" bereitgestellt.
In Bezug auf die in Abb. 5 gezeigte EDD zeigt der blaue Bereich die Elektronenanreicherungszone und der violette Bereich die Elektronenverarmungszone. Beim H₂S-System findet sich ein kleiner Anreicherungsbereich zwischen H- und O-Atom, während die meisten Anreicherungs- und Verarmungsbereiche um das H₂S-Molekül herum lokalisiert sind, was den geringen Ladungstransfer und die Umverteilung der Molekülorbitale im H₂S-Molekül andeutet. Im SO₂-Adsorptionssystem gibt es offensichtliche Verarmungsbereiche um das S- und Zn-Atom, während die Anreicherungsbereiche hauptsächlich um die O-Atome und über dem S-Atom verteilt sind. Dieses Phänomen bestätigt die Elektronen-aufnehmende Rolle des SO₂-Moleküls, im Einklang mit dem QT (−0,426 e) aus der Hirshfeld-Analyse. In den SOF₂- und SO₂F₂-Systemen deuten die großen Anreicherungs- und Verarmungsbereiche auf bemerkenswerte Ladungstransfers und Elektronenhybridisierung in beiden Systemen hin. Die Anreicherungsbereiche verteilen sich unter den Atomen des Zielgases, während die Verarmungsbereiche hauptsächlich um das Zn-Atom lokalisiert sind, was die deutliche Elektronen-abgebende Eigenschaft des Zn-Atoms widerspiegelt. Diese elektronischen Verhaltensweisen machen die Annahme überzeugender, dass das ZnO-C₃N-Monolayer eine starke Adsorption an die Gasmoleküle aufweist.
Elektronische Eigenschaften des ZnO-C₃N-Monolayers bei Gasadsorption
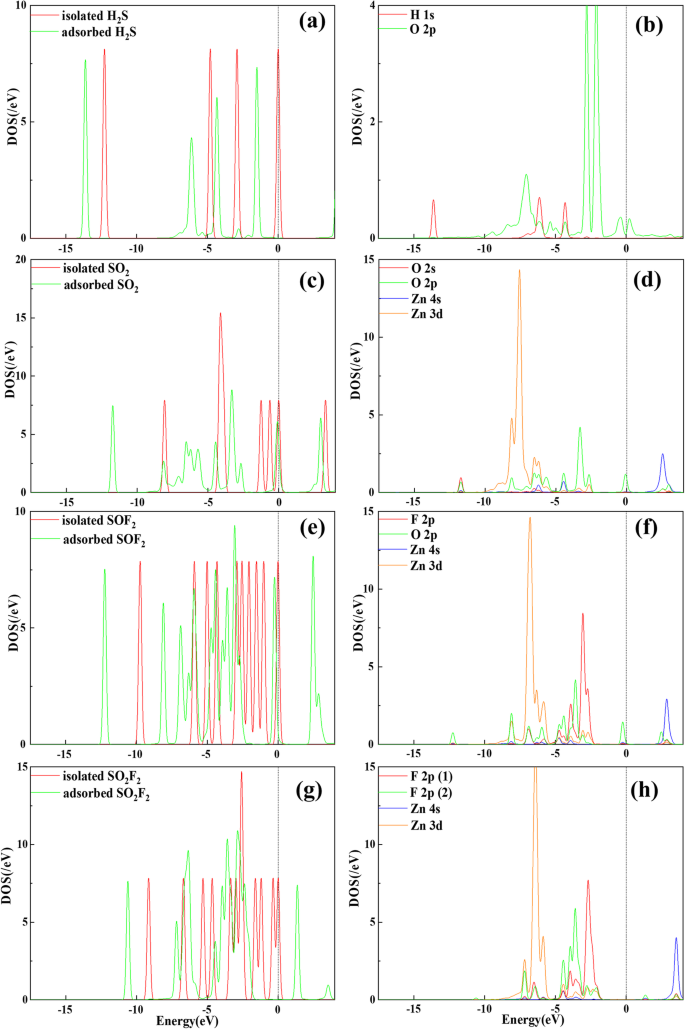
Wie in graphen- [56], SWCNT- [57] und MoSe₂- [58] basierten Gassensing-Forschungen berichtet, ist DOS ein weiterer wichtiger Parameter zur Untersuchung des elektronischen Verhaltens zwischen Gasen und Nanostrukturen. In Abb. 6a ist die Umverteilung der Molekülorbitale in H₂S im Einklang mit dem aus der EDD in Abb. 5a abgeleiteten Schluss. Die Hybridisierung zwischen H-1s- und O-2p-Orbitalen ist in der Nähe von −4 und −6 eV vorhanden, aber von geringem Grad, was die schwache Wechselwirkung und die geringe Wahrscheinlichkeit der Bildung einer neuen H-O-Bindung demonstriert. Beim SO₂-System in Abb. 6c verschiebt sich das antibindende Orbital leicht in die Nähe des Fermi-Niveaus und ein Teil der Orbitale transformiert sich von Trennung zu Verbindung, was die offensichtliche Umverteilung der elektronischen Struktur im SO₂-Molekül manifestiert. Für die Wechselwirkung zwischen den Atomen in Abb. 6d werden O-2p-, Zn-4s- und Zn-3d-Orbitale an mehreren Energieniveaus wie −6, −4 und −2 eV hybridisiert. Die Hybridisierung deutet auf die starke chemische Wechselwirkung zwischen O- und Zn-Atom hin und unterstützt effektiv die Bildung der Zn-O-Bindung, wie in der optimierten Struktur berechnet. In den SO₂F- und SO₂F₂-Systemen werden aufgrund der dramatischen strukturellen Deformation die Molekülorbitale stark aktiviert und umverteilt mit vielen neu gebildeten Orbitalen. Die F-2p- und O-2p-Orbitale in SOF₂ sind intensiv mit den Zn-4s- und 3d-Orbitalen bei −8, −7 und +3 eV hybridisiert. Die Hybridisierung zwischen F-Atomen und Zn-Atomen kann in der Nähe von −7, −5 und +3,5 eV identifiziert werden. Die offensichtliche Hybridisierung zwischen Zn-Atom und den eingefangenen F-, O-Atomen ist der Beweis für die Bildung stabiler chemischer Bindungen, nämlich Zn-F- und Zn-O-Bindungen, was den starken Adsorptions-effekt zwischen ZnO-C₃N-Monolayer und den beiden Gasen erklären kann. Kombiniert mit den Ergebnissen aus den vier Adsorptionssystemen können, abgesehen vom H₂S-Molekül, die anderen drei Moleküle (SO₂, SO₂F und SO₂F₂) fest adsorbiert werden, wenn sie dem ZnO-C₃N-Monolayer ausgesetzt sind. Dieser Schluss beweist, dass das Material potenzielle Gase-Entfernungs-Anwendung in Hochspannungsgeräten hat.
Gas-Sensing-Leistungsbewertung
Für die Gasdetektion ist eine moderate Änderung der Leitfähigkeit für resistiv-typische Geräte nach Adsorption notwendig. Die Leitfähigkeit eines Systems hängt laut folgender Gleichung [59] von seiner Bandlücke ab:
$$ \sigma =A\times {e}^{-{E}_g/2{k}_BT} \tag{3} $$wobei A eine Konstante, kB die Boltzmann-Konstante (8,62×10⁻⁵ eV K⁻¹) und T die Temperatur ist. Ein umgekehrt proportionales Verhältnis zwischen Leitfähigkeit und Bandlücke ist erkennbar: je breiter die Bandlücke, desto schwieriger für Elektronen, das verbotene Band zu überwinden. Abb. 7a zeigt, dass die Bandlücke im ZnO-C₃N-Monolayer recht klein ist mit 0,168 eV, was weniger als die Hälfte der Bandlücke im reinen C₃N (0,39 eV) beträgt, während die Halbleitereigenschaften und die indirekte Bandlücke erhalten bleiben, was an den unterschiedlichen Positionen des Leitungsbandminimums (M) und Valenzbandmaximums (Γ) erkennbar ist. bezüglich der Bandlücke der Adsorptionssysteme zeigen sich in Abb. 7b–d unterschiedliche Variationen. Im H₂S-System verringert sich die Bandlücke auf 0,125 eV aufgrund der Abwärtsbewegung des Leitungsbandminimums. In den anderen Systemen trifft das neu auftretende Verunreinigungsniveau am Valenzbandmaximum mit dem Fermi-Niveau in der Nähe des M-Punkts zusammen, was zu einer Null-Bandlücke dieser Systeme führt, was als starkes p-Typ-Dotieren des ZnO-C₃N-Monolayers betrachtet werden kann [43, 60]. Obwohl der halbleitende Charakter der adsorbierten Strukturen durch ihre metallische Eigenschaft der Null-Bandlücke überdeckt werden kann [61], könnte die Null-Bandlücke eine sichtbare Verbesserung der Leitfähigkeit bieten, was für die Verbesserung der Ansprechleistung von auf ZnO-C₃N-Monolayer basierenden Geräten sehr bedeutend ist. Zur weiteren Analyse der Ansprechleistung (R) berechnen wir sie basierend auf folgender Gleichung [62]:
$$ R=\frac{\left|\frac{1}{\sigma_{\mathrm{gas}}}-\frac{1}{\sigma_{\mathrm{gas}}}\right|}{\frac{1}{\sigma_{\mathrm{pure}}}}=\left|\frac{\sigma_{\mathrm{pure}}-{\sigma}_{\mathrm{gas}}}{\sigma_{\mathrm{gas}}}\right| \tag{4} $$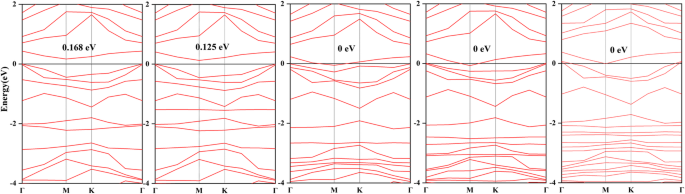
wobei σpure und σgas die Leitfähigkeit des ZnO-C₃N-Systems vor und nach Adsorption darstellen. Nach Berechnungen betragen R für das H₂S-System und die restlichen drei Systeme 0,567 bzw. 0,962, d.h. die Leitfähigkeit würde bei Adsorption auf der ZnO-C₃N-Monolayer-Oberfläche um 56,7% bzw. 96,2% zunehmen; in diesem Fall ist die Detektion der Existenz dieser Gase möglich.
Die Erholungszeit (τ) ist ein weiterer wichtiger Parameter zur Abschätzung der Sensoreigenschaften in der Gasdetektion, der die Zeit angibt, die für die Entfernung der adsorbierten Gasmoleküle benötigt wird. Aus der Literatur kann τ mit der van't Hoff-Arrhenius-Gleichung [63] berechnet werden:
$$ \tau ={F}^{-1}{e}^{-{E}_{\mathrm{a}}/{k}_{\mathrm{B}}T} \tag{5} $$wobei F die Versuchs-Frequenz ist und in dieser Studie als 10¹² s⁻¹ definiert wird. Ea ist die Energiebarriere für Desorption, die hier als gleich dem Wert von Eads angenommen wird, kB und T sind wie in Gleichung (3) definiert. Aus Gleichung (5) wird die Desorption der adsorbierten Gase schwieriger, je größer Eads wird, kann aber auch durch Erhöhung der Arbeitstemperatur kontrolliert werden.
Tabelle 2 listet die Erholungszeiten auf, die für die vier Gase benötigt werden, um von der ZnO-C₃N-Monolayer-Oberfläche entfernt zu werden. Für das H₂S-Molekül spiegelt das kleine Eads zweifellos die niedrige Energiebarriere für Desorption wider, was entsprechend zu extrem kurzer Erholungszeit im Mikrosekundenbereich führt. Gleichzeitig scheint es für Systeme mit größeren Eads unmöglich, das Gasmolekül bei der Arbeitstemperatur von der Oberfläche zu trennen, da die Desorption mehrere Tage dauern würde. Bei 498 K und 598 K, die in elektrischen Geräten selten auftreten, könnte der Desorptionsprozess für SO₂ und SOF₂ jeweils auf Minuten-Skala beschleunigt werden. Die extrem starke Adsorption zwischen den Gasmolekülen (SO₂, SOF₂ und SO₂F₂) und der Oberfläche offenbart die potenzielle Anwendung des ZnO-C₃N-Monolayers als Gas-Scavenger zur Entfernung der SF₆-Zerfallsarten und Aufrechterhaltung des guten Isolationszustands im Energiesystem. Zudem wird im tatsächlichen Aufbau, gegeben der hohen Menge an ZnO-Nanokristallen auf C₃N, der Effekt voraussichtlich wesentlich verstärkt. Außerdem ist die Aktivität der aus dem ZnO-C₃N-Monolayer freigesetzten Gase im Vergleich zur ursprünglichen Konfiguration stark beeinträchtigt und kann aufgrund der starken Deformation der Molekülstrukturen (SOF₂ und SO₂F₂) kaum noch Einfluss auf das System ausüben. Hinsichtlich H₂S wird angenommen, dass die instabile Wechselwirkung und die extrem kurze Erholungszeit des ZnO-C₃N-Monolayers gegenüber H₂S keine effektive Detektion ermöglichen, da die Adsorptionsdichte voraussichtlich gering ist.
Schlussfolgerungen
In dieser Arbeit wurde ein Modell von ZnO-modifiziertem C₃N erstellt und die optimale Struktur durch Platzieren des ZnO-Teilchens in verschiedenen Orientierungen und Positionen auf der C₃N-Oberfläche untersucht. Daraufhin wurden die Adsorptionsparameter des ZnO-C₃N-Monolayers auf vier SF₆-Zerfallsarten (H₂S, SO₂, SOF₂ und SO₂F₂) durch Analyse von Eads, DOS, QT und Bandstruktur vor und nach Adsorption ermittelt. Es zeigte sich, dass das H₂S-Molekül kaum stabil auf der Nanostruktur adsorbiert, während die anderen Gase stark im ZnO-Teilchen gebunden sind. Diese Ergebnisse bestätigten, dass die Adsorptionsleistung des ZnO-C₃N-Monolayers seine potenzielle Anwendung als Gas-Scavenger zur Entfernung von SO₂, SOF₂ und SO₂F₂ aus Hochspannungsgeräten ermöglicht, was die Isolationsfestigkeit und den sicheren Betrieb des Energiesystems erhält. Zudem impliziert die Theorie der vorderen Molekülorbitale, dass das ZnO-C₃N-Monolayer die Möglichkeit besitzt, den Dielektrizitätszustand von SF₆-Isolationsgeräten als Indikator abzuschätzen, gegeben die offensichtlichen Leitfähigkeitsänderungen durch Adsorption der genannten Gase.
Verfügbarkeit von Daten und Materialien
Alle Daten und Materialien sind im Manuskript und in der Zusatzdatei enthalten.
Nanomaterialien
- Antibakterielle Seife: Zusammensetzung, Herstellung und regulatorische Landschaft
- Innovation bei Mar-Bal: Disruptiven Wandel in marktdefinierenden Erfolg verwandeln
- Branchen, die wir bedienen: Expertise in Lebensmittel, Verteidigung, Automobil, Bergbau, Landwirtschaft und Energie
- Oberflächeneigenschaften steuern Öltransport in Nanochannels: Molekulardynamik-Einblicke
- Nanopartikel-verstärktes wurmähnliches Mizellensystem: Design, Rheologie und mechanistische Einblicke
- Theoretische Analyse biaxial zugbeanspruchter Germanium-Nanodrähte auf GaSb
- Hochwirksamer breitbandiger Solarabsorber mit Wolfram-Nanopartikel-Mehrschichten
- Gezielte antitumorale Methotrexat-Abgabe über Chondroitinsulfat-basierte Nanogele
- Theoretische Analyse von InGaAs/InAlAs SAGCM Lawinenphotodioden
- Bisulfat- und Sulfatvergiftung von PtCo-Nanokatalysatoren: Auswirkungen auf die Kinetik der Sauerstoffreduktionsreaktion