



MicroRNA-18a aus M2-Makrophagen treibt das Nasopharynxkarzinom durch Targeting von TGFBR3 im TGF-β-Signalweg voran
Zusammenfassung
Ziele
Nasopharynxkarzinom (NPC) ist eine Art von Nasopharynx-Erkrankung mit hoher Metastasen- und Invasionsneigung. Tumor-assoziierte alternativ aktivierte (M2) Makrophagen sind erwiesenermaßen mit NPC verbunden. Basierend darauf zielt diese Studie darauf ab, den Mechanismus und die Beteiligung von MicroRNA-18a (miR-18a) aus M2-Makrophagen am NPC zu erforschen.
Methoden
Periphere Blut-Mononukleärzellen wurden zu Makrophagen differenziert und durch Interleukin-4 zu M2-Typ polarisiert. SUNE-1 und CNE2 Zellen wurden mit restauriertem oder depletiertem miR-18a oder Transforming Growth Factor-Beta III Rezeptor (TGFBR3) transfiziert, um ihre Rolle im NPC-Fortschreiten unter Beteiligung des TGF-β-Signalwegs zu untersuchen. Anschließend wurden SUNE-1 und CNE2 Zellen mit M2-Makrophagen ko-kultiviert, die mit restauriertem oder depletiertem miR-18a oder TGFBR3 behandelt worden waren, um ihre kombinierte Rolle im NPC mit Beteiligung des TGF-β-Signalwegs zu verstehen.
Ergebnisse
MiR-18a war hoch und TGFBR3 niedrig in NPC-Zellen exprimiert. MiR-18a-Restaurierung, TGFBR3-Knockdown oder Ko-Kultur mit miR-18a-Mimics- oder si-TGFBR3-transfizierten M2-Makrophagen förderten die SUNE-1-Zellprogression, Tumorbildung in Mäusen, verringerten p-Smad1/t-Smad1 und erhöhten p-Smad3/t-Smad3. MiR-18a-Downregulation, TGFBR3-Überexpression oder Ko-Kultur mit miR-18a-Inhibitoren- oder OE-TGFBR3-transfizierten M2-Makrophagen hemmten die CNE2-Zellprogression, Tumorbildung in Mäusen, erhöhten p-Smad1/t-Smad1 und verringerten p-Smad3/t-Smad3.
Schlussfolgerung
Unsere Studie zeigt, dass miR-18a aus M2-Makrophagen durch TGFBR3-Repression, einhergehend mit Smad1-Inaktivierung und Smad3-Aktivierung, die NPC-Zellprogression und Tumorbildung in nackten Mäusen fördert.
Einleitung
Nasopharynxkarzinom (NPC) ist ein epithelialer bösartiger Tumor, der zu lokaler Infiltration und früher Fernmetastase neigt [1]. NPC-Patienten klagen häufig über Sehnervenlähmung und Horner-Syndrom [2]. Gegenwärtig besteht die angewandte Behandlung überwiegend aus Radiotherapie und kombinierter Radio-Chemotherapie [3]. Leider werden Radiotherapie und Chemotherapie unerwartet von Komplikationen begleitet, und erworbene Resistenz gegen Radiotherapie beeinträchtigt die Ergebnisse von NPC [3]. Angesichts der Priorität, potenzielle zielgerichtete Therapien zu erforschen.
Dysregulierte MicroRNAs (miRNAs) sind dokumentiert an NPC-Tumorigenese, Metastase, Invasion und Resistenz gegen Radio- und Chemotherapie beteiligt [1]. Als Unterfamilie der miRNAs wurde festgestellt, dass miR-18a den NPC-Fortschritt durch Hemmung des Suppressors der Morphogenese in Genitalien 1 und Aktivierung des mTOR-Signalwegs fördert [4]. Darüber hinaus wurde verifiziert, dass miR-18a die NPC-Zellproliferation und Metastase über DICER1-Regulation aktiviert [5]. Zusätzlich wird belegt, dass der NPC-Fortschritt durch miR-18a über Beeinträchtigung der miRNA-Biogenese vorangetrieben wird [6]. Zudem wurde dokumentiert, dass miR-18a kritisch in der Metastase von NPC funktioniert [7]. Alternativ aktivierte (M2) Makrophagen sind wichtige Komponenten solider und hämatologischer Malignome und mit Fortschreiten, Metastase und Therapieresistenz verbunden [8]. M2-polarisierte tumor-assoziierte Makrophagen sind mit schlechter Prognose von NPC assoziiert [9]. Es ist interessant, die Unterschiede von M2-Makrophagen in Epstein-Barr-Virus-negativem und -positivem NPC aufgezeichnet [10]. Es gibt eine Studie, die darlegt, dass miR-18a die Lebermetastase von Darmkrebszellen durch Induktion von M1-Makrophagen hemmt [11]. Transforming Growth Factor-Beta III Rezeptor (TGFBR3) ist ein TGF-β-Co-Rezeptor, der den Typ-II-TGF-β-Rezeptor-Liganden bereitstellt, um Signalgebung und Gleichgewicht der Zelloberfläche zu stimulieren, und lösliches TGFBR3 ist ein Regulator während der Krebsprogression [12]. Niedrig exprimiertes TGFBR3 wird berichtet, eine immun-tolerante Tumormikroumgebung zu induzieren [13]. Im Gegensatz dazu induziert transiente Überexpression von TGFBR3 Apoptose in menschlichen NPC-Zellen [14]. Meines Wissens wurde dargelegt, dass M2-Makrophagen-Polarisation induziert durch miR-181a die M2-Makrophagen-vermittelte Tumorzellmetastase über die Kruppel-ähnliche Faktor 6 und CCAAT/Enhancer-Bindungsprotein α-Achse vorantreibt [15].
Zusammenfassend haben zwar viele Studien die unabhängige Rolle von miR-18a, TGFBR3 und M2-Makrophagen im NPC entdeckt, die kombinierten Interaktionen zwischen diesen drei Faktoren sind jedoch noch unklar. In Anbetracht dessen wurde diese Studie gestartet, um die Mechanismen und die Beteiligung dieser Faktoren im NPC zu entschlüsseln.
Materialien und Methoden
Ethikstatement
Das Experiment wurde vom Ethikkomitee des Dritten Xiangya-Krankenhauses der Zentral-Süd-Universität genehmigt und entsprach den medizinischen Ethikstandards. Diese Studie wurde mit schriftlicher Einwilligung aller Spender durchgeführt. Tierexperimente entsprachen den Anforderungen der Nationalen Verordnung für Versuchstierhaltung und -nutzung.
Sammlung peripherer Blut-Mononukleärzellen
Die Monozyten wurden durch Adhärenzmethode aus dem peripheren Blut gesunder Spender gewonnen. Periphere Blutproben wurden von gesunden Spendern der Hämatologie-Abteilung des Dritten Xiangya-Krankenhauses der Zentral-Süd-Universität entnommen. Monozyten-abgeleitete Makrophagen wurden durch Plastikadhärenz von peripheren Blut-Mononukleärzellen (PBMCs) gewonnen, die zuvor durch Dichtegradientenzentrifugation (Ficoll-Paque, GE Healthcare) aus Buffy-Coat-Präparationen von Blut gesunder Spender isoliert wurden. Dann wurden 2,0 × 10⁶ PBMCs in Dulbecco's Modified Eagle Medium (DMEM) supplementiert mit 10 % menschlichem Serum (Millipore, Bedford, MA, USA) und Penicillin/Streptomycin auf 12-Well-Platten (NalgeNunc, NY, USA) kultiviert. Wenn PBMCs 2–3 h an der Wand adhärten, wurden der Überstand und suspendierte PBMCs wiederholt entfernt, um adhärierende Monozyten zu erhalten.
Makrophagenpolarisation
Monozyten wurden durch humanen Makrophagen-Koloniestimulierenden Faktor (M-CSF) zu Makrophagen differenziert und durch Interleukin (IL)-4 zu M2-Makrophagen polarisiert.
Induktion von Makrophagen
Monozyten wurden in 20 % fetalem Kälberserum (FKS)-DMEM kultiviert und mit M-CSF (100 µg, Peprotech, NJ, USA) auf eine Endkonzentration von 100 ng/ml supplementiert. Das Medium wurde alle 3 Tage zur Hälfte erneuert und dann mit 100 ng/ml M-CSF supplementiert. Nach Kultivierung bis zum 7.-8. Tag wurden Teile der Zellen geerntet, und Makrophagen-Oberflächenmarker CD68 [16], CD163 [17] und CD206 [18] wurden durch Immunfluoreszenzassay [19] getestet, um Makrophagen zu identifizieren.
Polarisation von Makrophagen
Makrophagen wurden durch Supplementierung von 20 ng/ml IL-4 (Peprotech) zum Differenzierungsmedium für weitere 24 h zu M2-Makrophagen polarisiert. Ein Teil der M2-Makrophagen-Proben wurde für die Durchflusszytometrie verwendet. Die Proben wurden in 3 Röhrchen aufgeteilt: Röhrchen 1 war der gleiche Satz adhärierender Makrophagen ohne IL-4-Stimulation; Röhrchen 2 und 3 waren die adhärierenden Makrophagen, stimuliert durch IL-4. Die Proben wurden auf ca. 10.000 Zellen verdünnt beim Laden und mit unspezifischem Immunglobulin G versetzt, um den Fc-Rezeptor zu blockieren. Dann wurden die Proben mit unspezifischem Isotyp-Antikörper, PE-markiertem CD68-Antikörper und PE-markiertem CD163-Antikörper (beide von Biolegend, CA, USA) versetzt. Nach 30 min Inkubation und Spülung mit 0,5 % Rinderserumalbumin in Phosphat-gepufferter Kochsalzlösung (PBS) wurden die Proben zentrifugiert und zu einer Zellsuspension mit 500 µl PBS für die Detektion gemacht.
Reverse-Transkriptions-Quantitative Polymerase-Kettenreaktion
Reverse-Transkriptions-Quantitative Polymerase-Kettenreaktion (RT-qPCR) wurde eingesetzt, um miR-18a, CCL22, Peroxisom-Proliferator-aktivierter Rezeptor γ (PPAR-γ) und TGFBR3 mRNA-Expression in den gesammelten Zellen zu detektieren.
Gesamte RNA wurde aus Zellen mit Trizol (Invitrogen, Carlsbad, CA, USA) extrahiert und revers in komplementäre RNA transkribiert mittels Mir-X miRNA First Strand Synthesis Kit (Clontech, Mountain View, CA, USA) für miR-18a und PrimeScriptTM RT Master Mix Kit (Takara, Dalian, China) für CCL22, PPAR-γ und TGFBR3. U6 und Glycerinaldehyd-3-phosphat-Dehydrogenase (GAPDH) dienten als Ladekontrollen für miR-18a, CCL22, PPAR-γ und TGFBR3. SYBR®Premix Ex Taq™ II (Perfect Real Time) (Takara) in einem LightCycler 480 II System (Roche Diagnostics, Indiana, USA) wurde in der PCR verwendet. Die Datenberechnung wurde mit der 2^-ΔΔCT-Methode ausgewertet. PCR-Primer sind in Tabelle 1 dargestellt.
Western Blot Assay
Western Blot Assay wurde zur Detektion von TGFBR3, total (t)-Smad1, phosphoryliert (p)-Smad1, t-Smad3 und p-Smad3 Protein in den gesammelten Zellen angewendet.
Gesamtprotein der Zellen wurde extrahiert und die Proteinkonzentration basierend auf dem Bicinchonsäure-Kit bestimmt. Die Proteinprobe wurde in die Vertiefungen der Natriumdodecylsulfat-Polyacrylamid-Gelelektrophorese geladen und auf eine Polyvinylidenfluorid (PVDF)-Membran transferiert. Die PVDF-Membran wurde mit Magermilch blockiert und mit primären Antikörpern TGFBR3 (1:2000, R&D Systems, Minneapolis, MN, USA), t-Smad1 (1:1000), p-Smad1 (1:1000, Santa Cruz Biotechnology), t-Smad3 (1:1000), p-Smad3 (1:1000) und GAPDH (1:1000, alle von Abcam, Cambridge, MA, UK) inkubiert, gefolgt von Inkubation mit Peroxidase-markiertem Sekundärantikörper (1:500, Jackson ImmunoResearch Laboratories, PA, USA). Nach 3-maligem Waschen mit Tris-gepufferter Kochsalzlösung mit Tween 20 wurde die Membran durch verstärkte Chemilumineszenz entwickelt. Die Signalquantifizierung wurde mit der National Institutes of Health ImageJ Imaging Processing Analysis Software abgeschlossen, wobei die Signalintensität auf GAPDH normiert wurde.
Zellkultur und Screening
Menschliche NPC-Zelllinien CNE2, TW03, C666-1 und SUNE-1 sowie normale menschliche Nasopharynx-Zelllinie NP96 (Shanghai Institutes for Biological Sciences, Chinese Academy of Sciences, Shanghai, China) wurden in Roswell Park Memorial Institute (RPMI)-1640 Medium (Gibco, CA, USA) mit FKS (Gibco), 100 µg/ml Penicillin und 100 µg/ml Streptomycin kultiviert und bei 80 % Konfluenz passagiert. RT-qPCR wurde genutzt, um miR-18a-Expression zu detektieren. Unter diesen NPC-Zelllinien zeigten CNE2 und SUNE-1 Zellen den größten und kleinsten Unterschied in der miR-18a-Expression zu NP96-Zellen, daher wurden sie für miR-18a-Downregulations- bzw. Upregulations-Assays ausgewählt.
Zellgruppierung und Behandlung
Unter allen NPC-Zelllinien wurden SUNE-1-Zellen mit dem kleinsten Unterschied zu NP96-Zellen in der miR-18a-Expression ausgewählt. Angeleitet durch die Spezifikationen von Lipofectamine 2000 (Invitrogen) wurden SUNE-1-Zellen mit miR-18a-Mimics, miR-18a-Mimics negativer Kontrolle (NC), si-TGFBR3 oder si-TGFBR3 NC transfiziert.
Unter allen NPC-Zelllinien wurden CNE2-Zellen mit dem größten Unterschied zu NP96-Zellen in der miR-18a-Expression ausgewählt und mit miR-18a-Inhibitoren, miR-18a-Inhibitoren NC, Überexpression (OE)-TGFBR3 oder OE-TGFBR3 NC durch Lipofectamine 2000 (Invitrogen) transfiziert.
Angeleitet durch die Spezifikationen von Lipofectamine 2000 (Invitrogen) wurden M2-Makrophagen mit miR-18a-Mimics, miR-18a-Mimics NC, si-TGFBR3, si-TGFBR3 NC, miR-18a-Inhibitoren, miR-18a-Inhibitoren NC, OE-TGFBR3 oder OE-TGFBR3 NC transfiziert.
Ko-Kultur von M2-Makrophagen und NPC-Zellen
Zellko-Kultur in der Transwell-Kammer wurde angewendet, um die Effekte von miRNA aus M2-Makrophagen auf NPC-Zellen zu erforschen. Die obere Kammer wurde mit M2-Makrophagen gefüllt, wobei die Porengröße 0,4 µm betrug, was nur Zellen der oberen Kammer am Passieren hinderte, nicht aber die von den Zellen sekretierten kleinen Moleküle wie Vesikel, Wachstumsfaktoren, Nährstoffe usw. Die untere Kammer wurde mit NPC-Zellen besät.
SUNE-1 und CNE2 wurden in normalem FKS (Gibco) inkubiert. Zellen in der logarithmischen Wachstumsphase wurden für Experimente verwendet.
SUNE-1 und CNE2 Zellen wurden in 10 % FKS-RPMI-1640 Medium (beide von Gibco) in einer Transwell-Einsatz-Zellkulturschale (Corning, Corning, NY, USA) mit einer Porengröße von 0,4 µm ko-kultiviert.
SUNE-1 Zellen wurden nicht mit M2-Makrophagen ko-kultiviert, oder ko-kultiviert mit M2-Makrophagen, miR-18a-Mimics-transfizierten M2-Makrophagen, miR-18a-Mimics NC-transfizierten M2-Makrophagen, si-TGFBR3-transfizierten M2-Makrophagen oder si-TGFBR3 NC-transfizierten M2-Makrophagen.
CNE2 Zellen wurden nicht mit M2-Makrophagen ko-kultiviert, oder ko-kultiviert mit M2-Makrophagen, miR-18a-Inhibitoren-transfizierten M2-Makrophagen, miR-18a-Inhibitoren NC-transfizierten M2-Makrophagen, OE-TGFBR3-transfizierten M2-Makrophagen oder OE-TGFBR3 NC-transfizierten M2-Makrophagen.
3-(4,5-Dimethylthiazol-2-yl)-2,5-Diphenyltetrazoliumbromid Assay
Zelllebensfähigkeit wurde durch 3-(4,5-Dimethylthiazol-2-yl)-2,5-Diphenyltetrazoliumbromid (MTT) Assay getestet, ein farbimetrischer Assay zur Bestimmung der Aktivität der mitochondrialen Dehydrogenase, die MTT zu Formazan reduziert.
Trypisiniert und in 96-Well-Platten mit 4 × 10⁴ Zellen/Well gesät, wurden die Zellen am 0., 12., 24., 36. und 48. h der Kulturmischung entzogen und mit MTT-Lösung (500 µl, 0,5 g/l) supplementiert. Nach 4 h Inkubation wurde der Überstand verworfen und die Zellen mit 200 µl Dimethylsulfoxid-Lösung inkubiert. Optische Dichte (OD, 490 nm) Werte wurden auf einem Mikroplattenleser (ELX808IU, BioTek, VT, USA) gemessen. Jede Gruppe wurde mit 6 parallelen Wells eingerichtet.
Koloniebildungsassay
Koloniebildungsfähigkeit von NPC-Zellen wurde durch Koloniebildungsassay getestet, der Zellpopulationsabhängigkeit und klonale Proliferation widerspiegelt.
Nach 24 h Kultivierung und Abtrennung mit 0,25 % Trypsin wurden 300 Zellen in einer 35-mm-Schale mit 3 parallelen Wells pro Gruppe gesät. Mit alle 3 Tage erneuertem Kultivierungsmedium wurden die Zellen eine Woche kultiviert und mit 5 ml 4 % Paraformaldehyd fixiert. Anschließend wurden die Zellen mit Kristallviolett-Färbelösung gefärbt und an der Luft getrocknet. Die Schale wurde umgedreht, auf der ein transparenter Film mit Gitter aufgelegt wurde, und die Anzahl der Kolonien (mehr als 50 Zellen) wurde unter einem Mikroskop (Olympus, Tokyo, Japan) gezählt.
Kratztest
Zellmigration wurde durch Kratztest getestet. Zellen wurden trypsinisiert, in 6-Well-Platten mit 3 parallelen Wells pro Gruppe gesät und bis 90 % Konfluenz kultiviert. Dann wurden die Zellen in Medium mit 2 % FKS inkubiert und vertikale Kratzer mit einer 100-µl-Spitze gezogen. Die Zellen wurden am 0. und 24. h unter einem Inversmikroskop fotografiert, um die Migrationsdistanz zu messen.
Transwell-Assay
Zellinvasion und -migration wurden durch Transwell-Assay getestet. Die obere Kammer der Transwell-Kammer wurde vorinkubiert und mit 100 µl Matrigel (Corning) versetzt, das mit serfreiem RPMI 1640 Medium im Verhältnis 1:100 verdünnt war. Die obere und untere Kammer wurden mit 200 µl bzw. 600 µl serfreiem RPMI 1640 Medium versetzt. Anschließend wurde die untere Kammer mit 600 µl RPMI 1640 Medium mit 10 % FKS versetzt, während die obere Kammer 200 µl Zellsuspension (12,5 × 10⁴ Zellen/ml) erhielt. Nach 40 h Inkubation wurden die Zellen mit Kristallviolett-Färbelösung gefärbt und mit einem Wattestäbchen abgewischt, um die durch das Matrigel hindurchgegangenen Zellen unter dem Mikroskop zu zählen.
Durchflusszytometrie
Zellapoptose und Zellzyklusverteilung wurden durch Durchflusszytometrie bestimmt.
Zellzyklusverteilung wurde durch Propidiumiodid (PI) Färbung bewertet. Zellen wurden in 6-Well-Platten mit 4 × 10⁵ Zellen/Well gesät und bis 70–80 % Konfluenz kultiviert. In vorgekochtem 70 % Ethanol über Nacht fixiert, wurden die Zellen zentrifugiert (der Überstand wurde verworfen), mit RNAase (1 g/l, 200 µl) und Triton X-100 (2 µl) versetzt und 30 min mit PI-Färbelösung gefärbt. Anschließend wurde die Zellzyklusverteilung durch ein Durchflusszytometer (BD Bioscience, NJ, USA) bei 488 nm gemäß unterschiedlicher Zellfluoreszenzintensität in jeder Phase (G0/G1-Phase, S-Phase und G2/M-Phase) detektiert.
Zellapoptose wurde durch Annexin V-Fluorescein-Isothiocyanat (FITC) und PI-Doppelfärbung gemessen. Zellen wurden in 500 µl Bindungspuffer resuspendiert und mit 5 µl Annexin V-FITC-Färbelösung und 10 µl PI-Lösung gefärbt. Zellapoptose wurde auch durch ein Durchflusszytometer (BD Bioscience) innerhalb von 30 min ohne Lichtexposition getestet. Im Streudiagramm waren lebende Zellen im unteren linken Quadranten (Q4) FITC⁻/PI⁻, apoptotische Zellen im frühen Stadium im unteren rechten Quadranten (Q3) FITC⁺/PI⁻, und nekrotische und späte apoptotische Zellen im oberen rechten Quadranten (Q2) FITC⁺/PI⁺. Apoptoserate = frühe Apoptose-Prozentzahl (Q3) + späte Apoptose-Prozentzahl (Q2).
Tumor-Xenotransplantate in nackten Mäusen
Tumorbildung wurde durch Etablierung eines NPC-Modells in nackten Mäusen beobachtet. Durch 0,25 % Trypsin abgetrennt, wurden SUNE-1 und CNE2 Zellen in logarithmischer Phase in Einzell-Suspension bei 5 × 10⁷ Zellen/ml konfiguriert. Die Zellsuspension (0,2 ml) wurde durch einen Mikroinjektor in die rechte Achselhöhle der Mäuse injiziert, um Mausmodelle zu etablieren. Modellierte Mäuse wurden in einer spezifisch pathogenfreien Umgebung gehalten. Ab dem 4. Tag wurde das Tumorwachstum beobachtet und die Mäuse alle 4 Tage gewogen. Nackte Mäuse wurden am 20. Tag nach Injektion euthanasiert und Tumoren reseziert, mit einer elektronischen Waage gewogen und fotografiert.
Dual-Luciferase-Reportergen-Assay
Dual-Luciferase-Reportergen-System wurde angewendet, um die Bindungsstellen von miR-18a und der 3'-untranslatierten Region (UTR) von TGFBR3 mRNA zu bestätigen. Eine biologische Vorhersage-Website (https://www.microrna.org/microrna/home.do) wurde verwendet, um das Target-Gen von miR-18a zu analysieren und die Existenz der komplementären Bindungsstelle von miR-18a auf der 3'UTR von TGFBR3 zu entdecken. Dual-Luciferase-Reportergen-Assay wurde eingesetzt, um weiter zu verifizieren, ob TGFBR3 direkt durch miR-18a getargetet wird. Ein pmirGLO-TGFBR3-Wildtyp (WT) und ein pmirGLO-TGFBR3-Mutanttyp (MUT) der TGFBR3 3'UTR-Bindungsstelle wurden konstruiert. TGFBR3-WT oder TGFBR3-MUT und miR-18a-Mimics oder Mimics NC wurden in SUNE-1 und CNE2 Zellen durch Lipofectamine 2000 (Invitrogen) ko-transfiziert und 48 h inkubiert. Ein Luciferase-Assay-Kit (Promega, Madison, WI, USA) wurde zur Analyse der Zellen verwendet.
Statistische Analyse
SPSS21.0 Statistiksoftware (IBM Corp. Armonk, NY, USA) wurde für die Analyse verwendet. Daten wurden als Mittelwert ± Standardabweichung ausgedrückt. Unterschiede zwischen zwei Gruppen wurden durch t-Test analysiert, während Unterschiede zwischen mehreren Gruppen durch einseitige Varianzanalyse (ANOVA) gefolgt von Tukeys Post-hoc-Test analysiert wurden. Ein signifikanter Unterschied wurde bei P < 0,05 betrachtet.
Ergebnisse
Identifizierung von M2-Makrophagen
Die durch Adhärenzmethode angereicherten Monozyten und durch M-CSF induzierten Monozyten wurden aus dem peripheren Blut gesunder Spender gewonnen. Immunfluoreszenzdetektion von CD68, CD206 und CD163 bestätigte, dass PBMCs, die in vitro durch M-CSF induziert wurden, zu Makrophagen mit typischen molekularen Charakteristika wurden, was unseren Anforderungen entsprach (Abb. 1a).
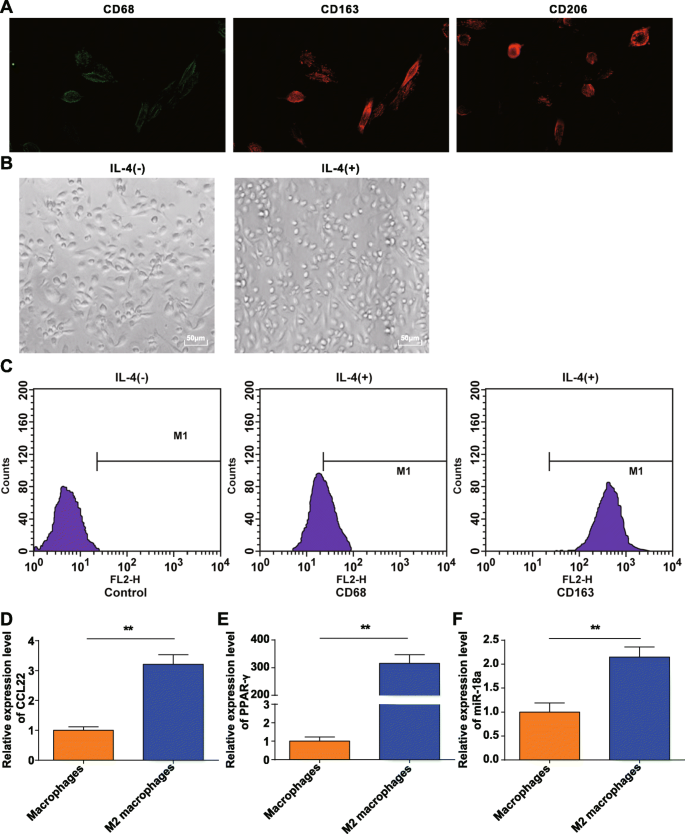
Die erhaltenen Makrophagen wurden durch IL-4 polarisiert und unter dem Mikroskop auf Morphologie beobachtet. Es zeigte sich, dass Makrophagen (M0) ohne IL-4-Stimulation divers und unregelmäßig waren, rund, oval oder spindelförmig. Durch IL-4 stimuliert, wurden M2-Makrophagen größer und überwiegend rund, was den zuvor beschriebenen morphologischen Charakteristika von M2-Makrophagen entsprach [20] (Abb. 1b).
Durchflusszytometrie testete die Oberflächenantigene der adhärierenden Zellen, stimuliert mit 20 ng/ml IL-4 für 24 h, und fand CD68 bei 21,16 % exprimiert, während CD163 bei 98,69 % der Gesamtzellzahl exprimiert war (Abb. 1c), was die adhärierenden Zellen als M2-Makrophagen bestätigte. RT-qPCR zeigte, dass im Vergleich zu M0-Zellen CCL22 und PPAR-γ (typische Polarisationsmoleküle) in M2-Makrophagen erhöht waren (Abb. 1d, e), was die erfolgreiche Induktion von M2-Makrophagen anzeigte.
RT-qPCR zeigte auch, dass die miR-18a-Expression in M2-Makrophagen im Gegensatz zu M0-Makrophagen erhöht war (P < 0,05) (Abb. 1f).
MiR-18a ist hoch und TGFBR3 niedrig in NPC-Zellen exprimiert
Bioinformatik-Website (miRanda) sagte potenzielle Targets von miR-18a vorher und TGFBR3 wurde als ein Target von miR-18a betrachtet (Abb. 2a). Dual-Luciferase-Reportergen-Assay wurde implementiert, um zu verifizieren, dass miR-18a die 3'UTR von TGFBR3 targetiert. TGFBR3-WT oder TGFBR3-MUT wurden in den pmirGLO-Vektor kloniert und mit miR-18a-Mimics oder NC in SUNE-1 und CNE2 Zellen ko-transfiziert. miR-18a-Mimics hatten keinen Einfluss auf die Luciferase-Aktivität von TGFBR3 3'UTR-MUT, beeinträchtigten aber die von TGFBR3 3'UTR-WT in SUNE-1 und CNE2 Zellen, was suggeriert, dass TGFBR3 ein von miR-18a reguliertes Target-Gen war (Abb. 2b).
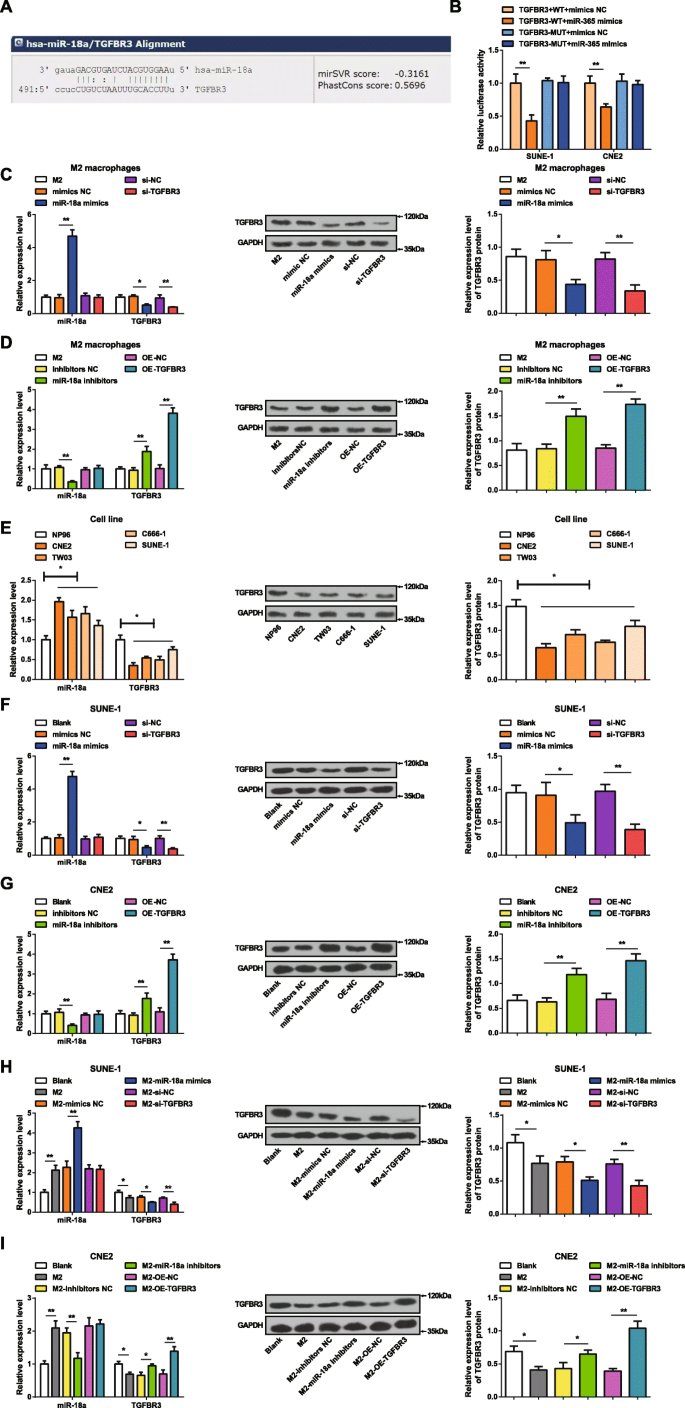
Die Transfektionseffizienz von miR-18a-Mimics oder miR-18a-Inhibitoren in M2-Makrophagen wurde durch Bestimmung der miR-18a- und TGFBR3-Expression in M2-Makrophagen mittels RT-qPCR und Western Blot Assay manifestiert. Es war offensichtlich (Abb. 2c, d), dass miR-18a-Überexpression die miR-18a-Expression erhöhte und die TGFBR3-Expression in M2-Makrophagen reduzierte. Umgekehrt reduzierte miR-18a-Inhibition die miR-18a-Expression und erhöhte die TGFBR-Expression in M2-Makrophagen. Kein Unterschied wurde in der miR-18a-Expression beobachtet, während die TGFBR3-Expression abnahm, als M2-Makrophagen mit si-TGFBR3 transfiziert wurden. Kein Unterschied wurde in der miR-18a-Expression beobachtet, während die TGFBR3-Expression bei OE-TGFBR3-Transfektion in M2-Makrophagen zunahm.
miR-18a- und TGFBR3-Expression in CNE2, TW03, C666-1, SUNE-1 und NP96 Zelllinien wurden durch RT-qPCR und Western Blot Assay getestet. In NPC-Zellen, im Vergleich zu NP96-Zellen, stieg die miR-18a-Expression und die TGFBR3-Expression sank (Abb. 2e). Da CNE2-Zellen und SUNE-1-Zellen den größten und kleinsten Unterschied in der miR-18a-Expression zu NP96-Zellen aufwiesen, wurden sie für die weiteren miRNA-Downregulations- und Upregulations-Assays ausgewählt.
Um die Effekte von miR-18a und TGFBR3 auf NPC-Zellen zu identifizieren, wurden SUNE-1-Zellen mit miR-18a-Mimics oder si-TGFBR3 transfiziert, während CNE2-Zellen mit miR-18a-Inhibitoren oder OE-TGFBR3 transfiziert wurden. RT-qPCR und Western Blot Assay zeigten, dass miR-18a-Mimics die miR-18a-Expression erhöhten und die TGFBR3-Expression in SUNE-1-Zellen reduzierten. Transfektion von si-TGFBR3 hatte keinen Effekt auf miR-18a-Expression, reduzierte aber TGFBR3-Expression in SUNE-1-Zellen. miR-18a-Inhibitoren verringerten die miR-18a-Expression und erhöhten die TGFBR3-Expression in CNE2-Zellen. OE-TGFBR3-Transfektion in CNE2-Zellen beeinflusste die miR-18a-Expression nicht, erhöhte aber die TGFBR3-Expression (Abb. 2f, g).
Um die Effekte von miR-18a aus M2-Makrophagen auf NPC-Zellen zu erforschen, wurden miR-18a-Mimics- oder si-TGFBR3-transfizierte M2-Makrophagen oder miR-18a-Inhibitoren- oder OE-TGFBR3-transfizierte M2-Makrophagen mit SUNE-1 oder CNE2 Zellen in der Transwell-Kammer ko-kultiviert. RT-qPCR und Western Blot Assay testeten miR-18a- und TGFBR3-Expression in SUNE-1 oder CNE2 Zellen. SUNE-1-Zellen, ko-kultiviert mit untransfizierten oder miR-18a-Mimics-transfizierten M2-Makrophagen, zeigten erhöhte miR-18a-Expression und degradierte TGFBR3-Expression. Kein Unterschied wurde in der miR-18a-Expression bemerkt und TGFBR3-Expression reduzierte sich in SUNE-1-Zellen, die mit si-TGFBR3-transfizierten M2-Makrophagen ko-kultiviert waren (Abb. 2h). Nach Ko-Kultur mit untransfizierten M2-Makrophagen wiesen CNE2-Zellen erhöhte miR-18a-Expression und verringerte TGFBR3-Expression auf. Allerdings zeigten CNE2-Zellen, die zuvor mit miR-18a-Inhibitoren-transfizierten M2-Makrophagen ko-kultiviert waren, reduzierte miR-18a-Expression und erhöhte TGFBR3-Expression. Kein Unterschied wurde in der miR-18a-Expression erkannt, und TGFBR3-Expression erhöhte sich in CNE2-Zellen, ko-kultiviert mit OE-TGFBR3-transfizierten M2-Makrophagen (Abb. 2i).
miR-18a aus M2-Makrophagen fördert NPC-Zelllebensfähigkeit und Koloniebildungsfähigkeit
MTT-Assay und Koloniebildungsassay wurden angewendet, um die Auswirkungen von miR-18a und TGFBR3 auf Lebensfähigkeit und Koloniebildungsfähigkeit von SUNE-1- und CNE2-Zellen zu identifizieren. miR-18a-Mimics, miR-18a-Inhibitoren, si-TGFBR3 oder OE-TGFBR3 wurden in SUNE-1- oder CNE2-Zellen transfiziert. Es wurde angezeigt, dass in SUNE-1-Zellen miR-18a-Upregulation oder TGFBR3-Downregulation die Zelllebensfähigkeit erhöhte und die Koloniezahl steigerte (Abb. 3a, e). In CNE2-Zellen wurde die Zelllebensfähigkeit beeinträchtigt und die Koloniezahl durch miR-18a-Inhibition oder TGFBR3-Überexpression reduziert (Abb. 3b, f).
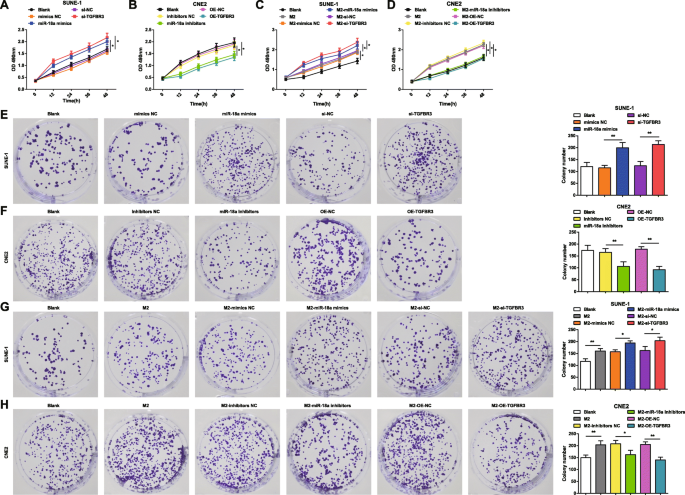
Um die Effekte von miR-18a aus M2-Makrophagen auf Lebensfähigkeit und Koloniebildungsfähigkeit von NPC-Zellen zu untersuchen, wurden miR-18a-Mimics-, miR-18a-Inhibitoren-, si-TGFBR3- oder OE-TGFBR3-transfizierte M2-Makrophagen mit SUNE-1- oder CNE2-Zellen in der Transwell-Kammer ko-kultiviert. MTT- und Koloniebildungsassay zeigten, dass SUNE-1-Zellen, ko-kultiviert mit untransfizierten, miR-18a-Mimics-transfizierten oder si-TGFBR3-transfizierten M2-Makrophagen, verstärkte Zelllebensfähigkeit und erhöhte Koloniezahl aufwiesen (Abb. 3c, g).
CNE2-Zellen, ko-kultiviert mit untransfizierten M2-Makrophagen, zeigten gestärkte Zelllebensfähigkeit und erhöhte Kolonien. Allerdings wiesen CNE2-Zellen, ko-kultiviert mit entweder miR-18a-Inhibitoren-transfizierten oder OE-TGFBR3-transfizierten M2-Makrophagen, verminderte Zelllebensfähigkeit und verringerte Kolonien auf (Abb. 3d, h).
miR-18a aus M2-Makrophagen fördert NPC-Zellinvasion und -migration
Zum besseren Verständnis, wie miR-18a und TGFBR3 Migration und Invasion von NPC-Zellen beeinflussten, wurden Kratztest und Transwell-Assay implementiert. Die Ergebnisse zeigten, dass SUNE-1-Zellen, transfiziert mit miR-18a-Mimics oder si-TGFBR3, durch erhöhte Migrationsdistanz und Invasionszellen charakterisiert waren (Abb. 4a und 5a).
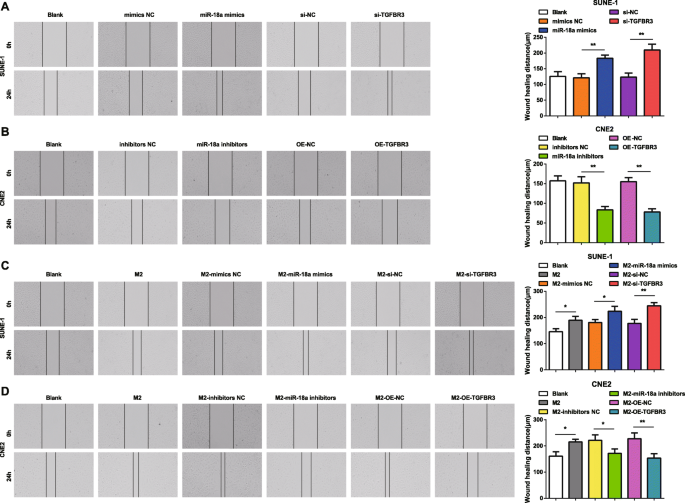
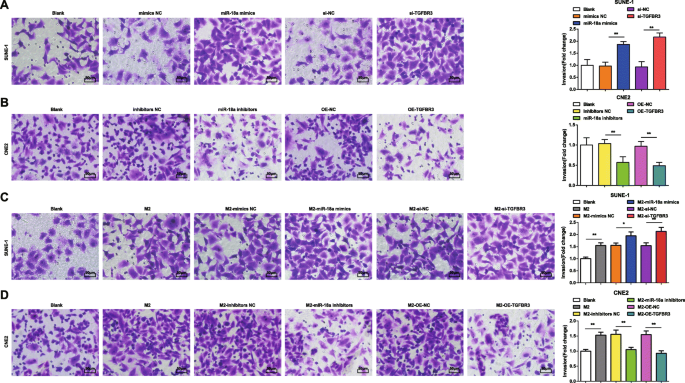
In CNE2-Zellen, transfiziert mit miR-18a-Inhibitoren oder OE-TGFBR3, zeigten sich Reduktionen in Migrationsdistanz und Invasionszellen (Abb. 4b und 5b).
Wie miR-18a aus M2-Makrophagen Invasions- und Migrationsfähigkeiten von NPC-Zellen beeinflusste, wurde durch Ko-Kultur von miR-18a-Mimics-, miR-18a-Inhibitoren-, si-TGFBR3- oder OE-TGFBR3-transfizierten M2-Makrophagen mit SUNE-1- oder CNE2-Zellen entschlüsselt. Die Ergebnisse hoben hervor, dass SUNE-1-Zellen, ko-kultiviert mit untransfizierten, miR-18a-Mimics-transfizierten oder si-TGFBR3-transfizierten M2-Makrophagen, erhöhte Migrationsdistanz und Invasionszellen aufwiesen (Abb. 4c und 5c).
Sowohl Migrationsdistanz als auch Invasionszellen erhöhten sich in CNE2-Zellen, ko-kultiviert mit untransfizierten M2-Makrophagen. Bei Ko-Kultur mit miR-18a-Inhibitoren-transfizierten oder OE-TGFBR3-transfizierten M2-Makrophagen zeigten CNE2-Zellen reduzierte Migrationsdistanz und Invasionszellen (Abb. 4d und 5d).
miR-18a aus M2-Makrophagen arrestiert weniger NPC-Zellen in G0/G1-Phase und unterdrückt Apoptose
Zellzyklusverteilung und Apoptose wurden durch Durchflusszytometrie getestet, um die Effekte von miR-18a und TGFBR3 auf NPC-Zellen zu stratifizieren. Es zeigte sich, dass Transfektion von miR-18a-Mimics oder si-TGFBR3 die in G0/G1-Phase arrestierten SUNE-1-Zellen reduzierte, Zellen in S- und G2/M-Phase erhöhte und die Apoptoserate verringerte (Abb. 6a und 7a).
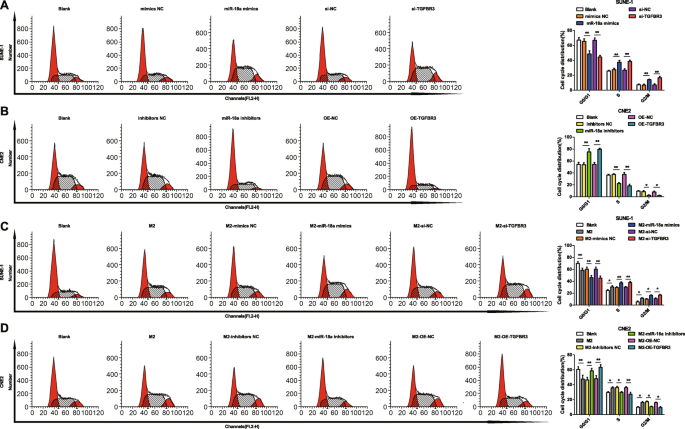
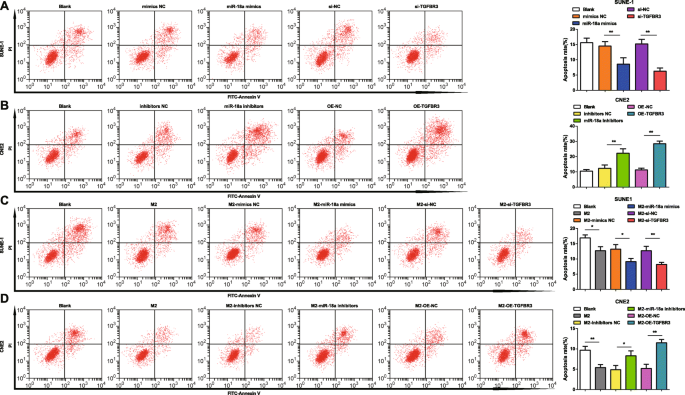
Bei Transfektion mit miR-18a-Inhibitoren oder OE-TGFBR3 trended CNE2-Zellen in G0/G1-Phase zur Erhöhung, jene in S- und G2/M-Phase zur Reduktion, und die Apoptoserate stieg (Abb. 6b und 7b).
Mit dem Ziel, den Mechanismus von miR-18a aus M2-Makrophagen in NPC-Zellzyklusverteilung und Apoptose zu entschlüsseln, wurden M2-Makrophagen, transfiziert mit miR-18a-Mimics, miR-18a-Inhibitoren, si-TGFBR3 oder OE-TGFBR3, mit SUNE-1- oder CNE2-Zellen in der Transwell-Kammer ko-kultiviert. Ko-kultiviert mit untransfizierten, miR-18a-Mimics-transfizierten oder si-TGFBR3-transfizierten M2-Makrophagen zeigten reduzierte SUNE-1-Zellen in G0/G1-Phase und erhöhte Zellen in S- und G2/M-Phase, und die SUNE-1-Apoptoserate sank (Abb. 6c und 7c).
Ko-kultiviert mit untransfizierten M2-Makrophagen reduzierten sich CNE2-Zellen in G0/G1-Phase, Zellen in S- und G2/M-Phase stiegen, und die Apoptoserate sank. Im Gegenteil, ko-kultiviert mit miR-18a-Inhibitoren-transfizierten oder OE-TGFBR3-transfizierten M2-Makrophagen, erhöhten sich CNE2-Zellen in G0/G1-Phase, jene in S- und G2/M-Phase sanken, und die Apoptoserate stieg (Abb. 6d und 7d).
miR-18a aus M2-Makrophagen reduziert p-Smad1/t-Smad1 und erhöht p-Smad3/t-Smad3 in NPC-Zellen
Western Blot Assay detektierte TGF-Signalweg-bezogene Proteine in NPC-Zellen, um die Effekte von miR-18a und TGFBR3 auf den TGF-Signalweg weiter zu erklären.
Es wurde erklärt, dass Transfektion von miR-18a-Mimics oder si-TGFBR3 p-Smad1/t-Smad1 reduzierte und p-Smad3/t-Smad3 in SUNE-1-Zellen erhöhte (Abb. 8a).
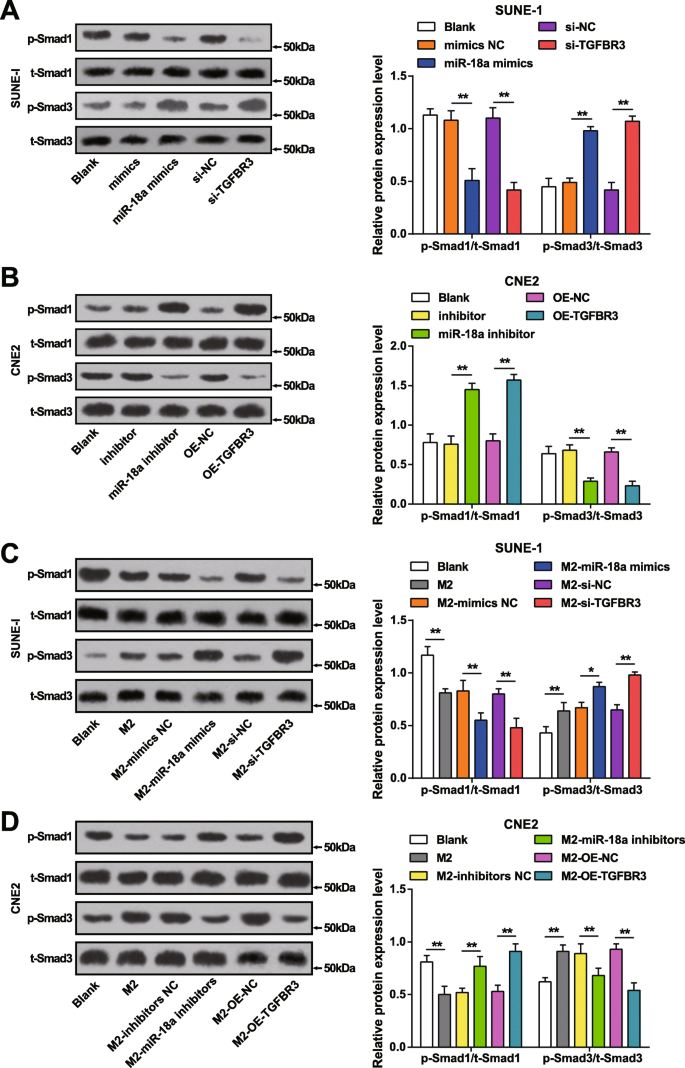
Transfektion mit miR-18a-Inhibitoren oder OE-TGFBR3 führte zu abnehmendem p-Smad3/t-Smad3 und zunehmendem p-Smad1/t-Smad1 in CNE2-Zellen (Abb. 8b).
Der Einfluss von miR-18a aus M2-Makrophagen auf den TGF-Signalweg in NPC-Zellen wurde durch Western Blot Assay bestimmt, indem TGF-Signalweg-bezogene Proteine in SUNE-1- und CNE2-Zellen getestet wurden, die mit miR-18a-Mimics-, miR-18a-Inhibitoren-, si-TGFBR3- oder OE-TGFBR3-transfizierten M2-Makrophagen in der Transwell-Kammer ko-kultiviert worden waren.
SUNE-1-Zellen, ko-kultiviert mit untransfizierten, miR-18a-Mimics-transfizierten oder si-TGFBR3-transfizierten M2-Makrophagen, zeigten reduziertes p-Smad1/t-Smad1 und inkrementelles p-Smad3/t-Smad3 (Abb. 8c).
Ko-kultiviert mit untransfizierten M2-Makrophagen, trended CNE2-Zellen zu abnehmendem p-Smad1/t-Smad1 und zunehmendem p-Smad3/t-Smad3. Entgegen gesetzt, zeigten CNE2-Zellen erhöhtes p-Smad1/t-Smad1 und verringertes p-Smad3/t-Smad3, wenn sie mit miR-18a-Inhibitoren-transfizierten oder OE-TGFBR3-transfizierten M2-Makrophagen ko-kultiviert waren (Abb. 8d).
miR-18a aus M2-Makrophagen induziert Tumorbildung in nackten Mäusen mit NPC
Tumor-Xenotransplantate wurden an nackten Mäusen durchgeführt, um die Auswirkungen von miR-18a und TGFBR3 auf das Tumorwachstum von NPC weiter zu elucidieren.
Es zeigte sich, dass Mäuse, injiziert mit miR-18a-Mimics-transfizierten oder si-TGFBR3-transfizierten SUNE-1-Zellen, vergrößertes Tumorvolumen und schwereres Tumorgewicht aufwiesen (Abb. 9a).
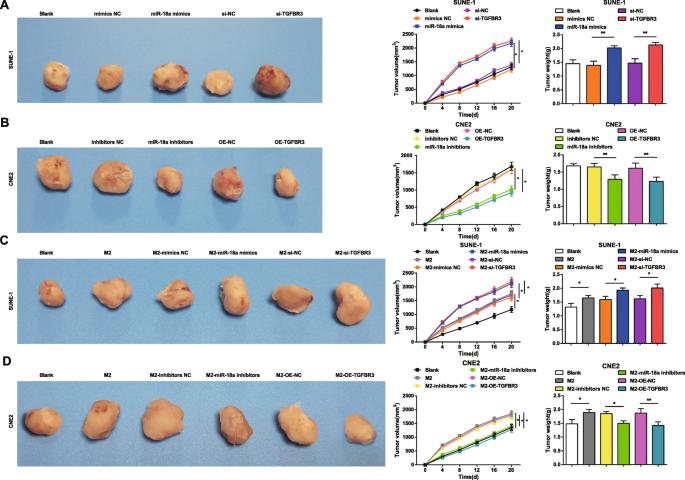
Reduziertes Tumorvolumen und -gewicht wurden in Mäusen mit Injektion von miR-18a-Inhibitoren-transfizierten oder OE-TGFBR3-transfizierten CNE2-Zellen präsentiert (Abb. 9b).
Tumorwachstum wurde in Mäusen beobachtet, die mit miR-18a-Mimics-, miR-18a-Inhibitoren-, si-TGFBR3- oder OE-TGFBR3-transfizierten M2-Makrophagen injiziert worden waren, um den Mechanismus von miR-18a aus M2-Makrophagen im NPC zu illustrieren.
Nach Ko-Kultur mit untransfizierten, miR-18a-Mimics-transfizierten oder si-TGFBR3-transfizierten M2-Makrophagen wurden SUNE-1-Zellen in Mäuse injiziert und Mäuse zeigten größeres Tumorvolumen und schwereres Tumorgewicht (Abb. 9c).
CNE2-Zellen wurden mit M2-Makrophagen ko-kultiviert und in Mäuse injiziert, mit dem Ergebnis steigenden Tumorvolumens und -gewichts. Sowohl Tumorvolumen als auch -gewicht neigten zur Reduktion, wenn Mäuse mit CNE2-Zellen injiziert wurden, die mit miR-18a-Inhibitoren-transfizierten oder OE-TGFBR3-transfizierten M2-Makrophagen ko-kultiviert worden waren (Abb. 9d).
Diskussion
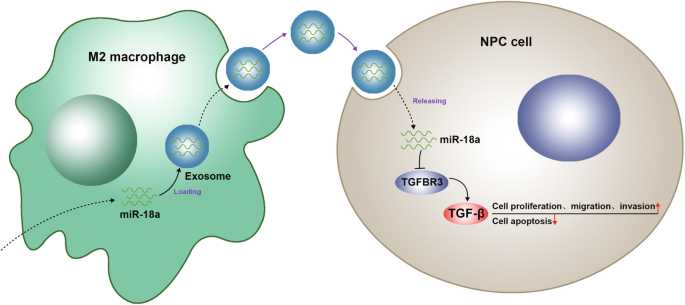
NPC bezeichnet eine polygene Erkrankung, die durch eine Vielzahl von Faktoren bedroht wird [21]. miRNAs wurden zuvor impliziert, an der Pathogenese von NPC über Regulation ihrer Target-Gene teilzunehmen, die Indikatoren für zelluläre Prozesse und Signalwege sind [22]. Konkret fördert miR-18a den NPC-Fortschritt durch Beeinträchtigung der miRNA-Biogenese [6]. Da diese Studie voranschreitet, um die kombinierten Interaktionen von miR-18a aus M2-Makrophagen und TGFBR3 im NPC zu entschlüsseln, mit dem Schluss, dass miR-18a aus M2-Makrophagen den NPC-Fortschritt über TGFBR3-Hemmung stimuliert (Abb. 10).
Am Anfang dieser Studie werden Makrophagen durch IL-4 stimuliert, um sich zu M2-Makrophagen zu differenzieren, die die Expression von miR-18a anreichern. Wie bekannt, wurde während der Makrophagenpolarisation die miRNA-Expression verändert [23]. Zusätzlich reichern M2-Polarisation Gene an, die in Zellzyklus und Stoffwechselprozesse involviert sind, und der M2-Phänotyp begünstigt Tumorwachstum und Angiogenese in neoplastischen Geweben [24]. Basierend auf den M2-Makrophagen-anreicherten miR-18a wurden eine Reihe von Experimenten erfolgreich durchgeführt.
Zunächst hat unsere Studie aufgedeckt, dass miR-18a hoch exprimiert ist, während TGFBR3 niedrig exprimiert ist in NPC-Zellen. Aus einer früheren Studie geht hervor, dass miR-18a in NPC-Geweben überexprimiert ist mit Assoziation zu Lymphknotenmetastase und klinischem Stadium [5]. Darüber hinaus wurde dokumentiert, dass miR-17-92-Cluster-Mitglieder einschließlich miR-18a in NPC-Geweben überexprimiert sind [25]. Ferner wird berichtet, dass upreguliertes miR-18a in NPC-Geweben nachgewiesen wird, was mit Tumor-Lymphknoten-Metastasen-Stadium und Tumorgröße verbunden ist [4]. Experimentell, abgesehen von der downregulierten TGFBR3 in Zungenschuppenkarzinom [26], gab es eine andere Studie, die reduzierte TGFBR3 in klarzelligen Nierenzellkarzinomen mit unerwünschter Prognose darstellte [27]. Jedenfalls sind die Ergebnisse dieser Studie mit diesen Studienergebnissen in gewissem Maße konsistent.
Um die Rollen von miR-18a und TGFBR3 im NPC-Zellfortschritt zu erforschen, haben wir eine Reihe von Assays durchgeführt, mit den Ergebnissen, die anzeigen, dass upreguliertes miR-18a oder downreguliertes TGFBR3 den NPC-Zellfortschritt auslöst, während miR-18a-Repression oder TGFBR3-Erhöhung gegenteilige Effekte auf NPC-Zellen hat. Weitgehend ist die Suppression von miR-18a belegt, Zellfortschritt in Malignomen einschließlich Ovarialkrebs, colitis-assoziiertem kolorektalem Karzinom und hepatozellulärem Karzinom zu behindern [28,29,30]. Enger gefasst, hat eine existierende Studie ausgesagt, dass upreguliertes miR-18a den NPC-Zellfortschritt über Mediation von DICER1 fördert [6]. Zusätzlich wird bemerkt, dass überexprimiertes miR-18a im NPC mit NPC-Metastase in Verbindung gebracht wird und reprimiertes miR-18a teilweise zu besserer Prognose von NPC-Patienten beiträgt [31]. Kürzlich wurde erforscht, dass Downregulation von miR-18a fähig ist, NPC-Proliferation, Invasion und Migration zu entmutigen [4]. Zudem wird eine Abnahme der TGFBR3-Expression als mit Larynx-Schuppenkarzinom (LSCC) Invasion verknüpft betrachtet und die miR-223/TGFBR3-Achsen-Regulation nimmt an LSCC-Fortschrittshemmung teil [32]. TGFBR3-Erhöhung ist dokumentiert, NPC-Zelllebensfähigkeit zu beschränken, Apoptose zu induzieren und pro-apoptotische Signalwege zu aktivieren [14]. Zuvor hat eine Studie angegeben, dass Upregulation von TGFBR3 Apoptose und Zellen im G2/M-Phasenarrest fördert, was zu beeinträchtigter Zelllebensfähigkeit und Migration in Speicheldrüsen-Zystadenkarzinom führt [33]. Interessanterweise wurde früher beschrieben, dass Induktion von TGFBR3 dazu beiträgt, intrahepatisches Cholangiokarzinom-Fortschreiten zu stören [34].
Trotz der schützenden Rolle von niedrig exprimiertem miR-18a und überexprimiertem TGFBR3 in NPC-Zellen in vitro haben wir Tumor-Xenotransplantate in nackten Mäusen in vivo zur weiteren Verifikation durchgeführt, mit den Ergebnissen, die erklären, dass miR-18a-Knockdown oder TGFBR3-Erhöhung das Tumorwachstum in nackten Mäusen hemmt. Wie in einer vorherigen Studie demonstriert, zeigen miR-18a-injizierte nackte Mäuse verstärktes Tumorwachstum [5] und umgekehrt zeigen miR-18a-Antagomir-injizierte nackte Mäuse unterdrücktes Tumorwachstum im NPC [4]. Angesichts der TGFBR3-Reduktion im Tumorwachstum wird vorgeschlagen, dass niedrig exprimiertes TGFBR3 Tumorformation in klarzelligem Nierenzellkarzinom provoziert [27]. Im Gegenteil wird eine Erhöhung von TGFBR3 erkannt, Tumorwachstum in Lungenkrebs zu behindern bei Vorhandensein von langem nicht-codierendem RNA ADAM-Metallopeptidase mit Thrombospondin-Typ-1-Motiv, 9 antisense RNA 2 Erhöhung und miR-223-3p Suppression [35]. Diese Studie hat auch vorhergesagt und verifiziert, dass TGFBR3 ein Target-Gen von miR-18a ist. Aber weitere Studien müssen noch durchgeführt werden für weitere Verifikation.
Schlussfolgerung
Im Allgemeinen elaboriert diese Studie die konkreten Mechanismen, dass miR-18a aus M2-Makrophagen die TGFBR3-Expression hemmt, um das Fortschreiten von NPC über den TGF-β-Signalweg zu verschlimmern, dessen Ergebnisse durch miR-18a-Knockdown oder TGFBR3-Erhöhung aufgehoben werden. Diese Studie aktualisiert das therapeutische Target für NPC. Allerdings sind große Kohortenstudien noch notwendig für eingehende Erkundungen.
Nanomaterialien
- Zellulose-POSS-Silica/Gold-Kern-Schale-Hybrid-Nanokomposite: Ein-Schritt-Sol-Gel-Synthese und multifunktionale Eigenschaften
- PEGylierte Liposomen verbessern Bufalins Löslichkeit, Pharmakokinetik und Gliom-Zytotoxizität
- Palladium(II)-geprägte polymere Nanosphären zur effizienten Entfernung von Pd(II) aus Wasser
- Hochbeladene 5-Aminolävulinsäure-Squalen-Nanopartikel: Verbesserte Tumor-Photodetektion und -Therapie in Zellmodellen
- Goldnanopartikel-modifiziertes 6-Mercaptopurin und Rabies-abgeleitetes Peptid fördern Proliferation und Neuritenauswachstum von SH-SY5Y-Zellen
- Maghemit-Nanopartikel fördern Wachstum und Dürretoleranz bei Brassica napus durch Nanozym-Aktivität
- Optimiertes Fe³⁺-graftetes BiOCl für schnelle Adsorption von Spuren kationischer und anionischer Farbstoffe in wässrigem Abwasser
- Helle fluoreszierende Kohlenstoff-Quantenpunkte aus Zitronensaft: Hydrothermale Synthese und optische Charakterisierung
- Selbstgekeimte MOCVD-Synthese von InGaAs/InP-Kern-Schale-Nanodrähten: Überlegene Photolumineszenz und spannungsgesteuertes Wachstum
- APTES-modifizierte Fe₃O₄-Nanopartikel liefern CpG-Oligodesoxynukleotide, verbessern Tumor-Immuntherapie und verhindern Metastasen